Sì, IONEFIT è semplice da utilizzare anche a casa.
Spettroscopia fotoelettronica a raggi X intracellulare abilitata mediante sputtering: un metodo versatile per analizzare il destino biologico delle nanoparticelle metalliche
Luglio 13, 2018
Antonio Turco,*,†,⊥ Mauro Moglianetti,*,‡,⊥ Stefania Corvaglia,‡ Simona Rella,† Tiziano Catelani,§
Roberto Marotta,§ Cosimino Malitesta,*,† and Pier Paolo Pompa*,‡,∥
†Dipartimento di Scienze e Tecnologie Biologiche e Ambientali (Di.S.Te.B.A.), Universitàdel Salento, via Monteroni, 73100 Lecce,
Italy
‡Nanobiointeractions and Nanodiagnostics, Center for Biomolecular Nanotechnologies, Istituto Italiano di Tecnologia, via Barsanti,
73010 Arnesano, Lecce, Italy
§Electron Microscopy Laboratory, Nanochemistry Department, Istituto Italiano di Tecnologia, via Morego 30, 16163 Genova, Italy
∥Istituto Italiano di Tecnologia, Nanobiointeractions and Nanodiagnostics, via Morego 30, 16163 Genova, Italy
ABSTRACT: L’indagine del profilo tossicologico e del potenziale biomedico delle nanoparticelle (NPs) richiede una profonda comprensione del loro destino intracellulare. Diverse tecniche sono generalmente impiegate per caratterizzare le NPs dopo l’internalizzazione cellulare, tra cui microscopie ottiche ed elettroniche ad alta risoluzione.
Qui mostriamo un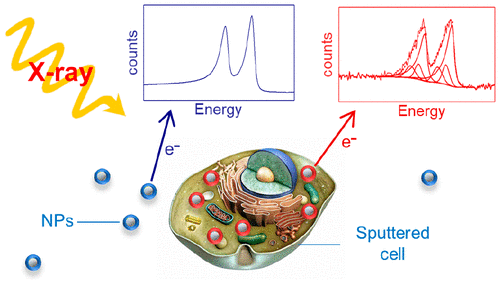 metodo versatile, denominato spettroscopia fotoelettronica a raggi X intracellulare abilitata mediante sputtering, dimostrando che è in grado di fornire informazioni preziose sul comportamento delle NPs metalliche nei mezzi di coltura così come all’interno delle cellule, misurando direttamente la loro internalizzazione, stabilità/degradazione e stato di ossidazione, senza alcuna fase preparativa.
La tecnica può inoltre fornire una risoluzione verticale su scala nanometrica insieme a informazioni semiquantitative sull’internalizzazione cellulare delle specie metalliche. L’approccio proposto è di facile utilizzo e può diventare una tecnica standard nella nanotossicologia/nanomedicina e nella progettazione razionale delle NPs metalliche.
Sono stati studiati due casi modello: nanoparticelle d’argento (AgNPs) e nanoparticelle di platino (PtNPs) con la stessa dimensione e rivestimento. Abbiamo osservato che, dopo 48 ore di incubazione, le AgNPs intracellulari risultavano quasi completamente disciolte, formando nanocluster nonché complessi di AgO, AgS e AgCl. D’altra parte, le PtNPs sono risultate resistenti all’ambiente endolisosomiale aggressivo, e solo una parziale ossidazione della superficie è stata rilevata dopo 48 ore.
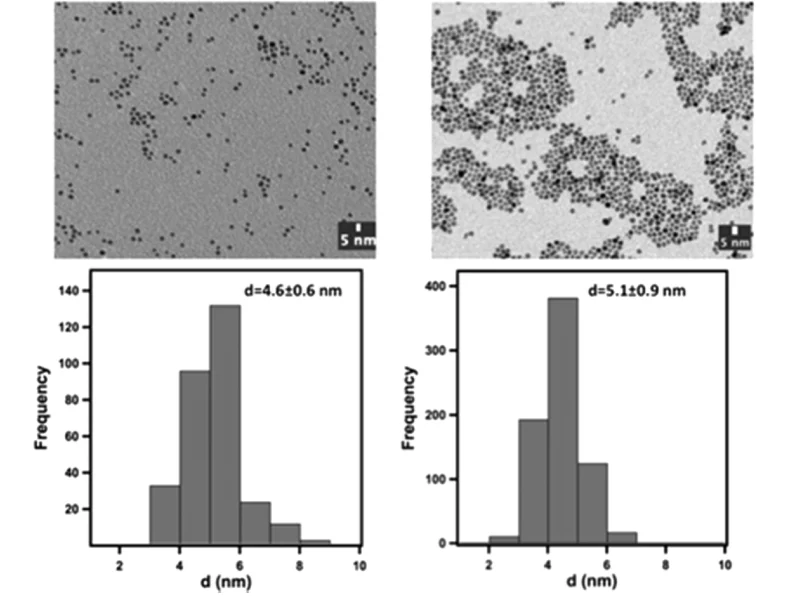
Figura 1. Immagini TEM rappresentative di AgNPs rivestite con citrato (in alto a sinistra) e di PtNPs (in alto a destra) e le loro distribuzioni dimensionali (in basso a sinistra e a destra, rispettivamente).
Le promesse della nanomedicina di fornire farmaci sicuri ed efficaci richiedono una comprensione dettagliata del destino intracellulare delle nanoparticelle (NP).¹˒² Dopo la loro internalizzazione all’interno degli endolisosomi, le NP sono sottoposte all’azione di diverse piccole molecole e proteine, a un ambiente acido severo e a enzimi proteolitici aggressivi.³ Tuttavia, finora, le possibilità sperimentali per valutare con precisione il destino intracellulare delle NP, piuttosto che in fluidi biologici simulati, sono state limitate, lasciando molte questioni scientifiche irrisolte.
La principale tecnica per quantificare l’internalizzazione delle NP è la spettrometria di massa/spettroscopia di emissione atomica con plasma accoppiato induttivamente (ICP-MS/AES),⁴ che è stata a lungo utilizzata per determinare quantitativamente il contenuto di NP inorganiche dopo la digestione di una sospensione cellulare.⁵⁻⁷ Tuttavia, questa tecnica distruttiva non fornisce alcuna informazione sulla localizzazione cellulare delle NP, sulla loro degradazione/biopersistenza e sul loro stato ossidativo.
La spettrometria di massa con ablazione laser accoppiata a plasma induttivamente accoppiato (LA-ICP-MS)⁶˒⁷ offre la possibilità aggiuntiva di determinare la localizzazione subcellulare delle NP metalliche,⁸ ma anche in questo caso non è possibile valutare la degradazione e lo stato di ossidazione dei componenti delle NP, perdendo dati cruciali sulla loro potenziale tossicità.
Le tecniche di imaging, come la microscopia elettronica a scansione con fascio ionico focalizzato (FIB/SEM),⁹ la microscopia in campo oscuro,¹⁰ e l’imaging mediante scattering Raman potenziato da superficie (SERS),¹¹˒¹² forniscono informazioni sulla localizzazione cellulare delle NP, sebbene senza valutare lo stato di ossidazione del materiale e con forti limitazioni nel caso di NP di piccole dimensioni (<10−20 nm). Inoltre, la microscopia elettronica a trasmissione (TEM) e le tecniche correlate forniscono dati ad alta risoluzione sulla localizzazione cellulare delle NP, nonché sull’ambiente intracellulare e sugli organelli cellulari.¹³⁻¹⁵ Tuttavia, tali approcci richiedono passaggi preparativi complessi e sono limitati allo studio di poche sezioni sottili di una singola cellula, senza fornire informazioni dirette sull’eventuale rilascio di ioni dalle NP.
Dal punto di vista chimico, la presenza intracellulare e la distribuzione degli ioni rilasciati possono essere valutate tramite sonde chimiche specifiche mediante microscopia a fluorescenza, ma questo approccio non è quantitativo, non è in grado di rilevare/discriminare diverse specie chimiche/complessi ed è limitato a pochi metalli, come l’argento.¹⁶
Un’innovazione interessante è l’uso combinato della fluorescenza a raggi X basata su sincrotrone (nano-XRF) e della spettroscopia di assorbimento a raggi X (XAS), che consente di mappare la distribuzione degli ioni metallici insieme alla caratterizzazione e quantificazione dei complessi ionici all’interno delle cellule dopo l’esposizione alle NP.¹⁷ Un recente studio ha inoltre mostrato la misurazione diretta dello stato di ossidazione delle NP di ceria all’interno di cellule e organelli, utilizzando microscopia a raggi X a trasmissione a scansione correlata e microscopia a illuminazione strutturata.¹⁸ Tuttavia, la disponibilità dei sincrotroni rappresenta un limite significativo al loro uso routinario nel campo della nanomedicina. La mancanza di tecniche basate su laboratorio, relativamente accessibili e facili da eseguire, lascia molte questioni aperte e limita la conoscenza del destino delle NP all’interno delle cellule a pochi studi.¹⁹⁻²²
La spettroscopia fotoelettronica a raggi X (XPS) è una delle tecniche di analisi superficiale più utilizzate nella scienza dei materiali ed è in grado di caratterizzare sia la composizione elementare sia lo stato chimico di ossidazione sulla superficie (profondità analizzata <10 nm) di praticamente qualsiasi materiale, comprese le NP metalliche. Nel campo biologico, pochi articoli hanno suggerito l’uso della XPS nell’analisi di lieviti, funghi, diatomee e batteri.²³⁻²⁶ Questi studi hanno esplorato i cambiamenti nella composizione chimica della parete cellulare, senza fornire informazioni sulle parti interne.²⁷˒²⁸ Per investigare la distribuzione chimica a profondità maggiori rispetto alla membrana cellulare mediante XPS, sono necessari esperimenti distruttivi di profilatura in profondità che prevedono l’incisione ionica. Solitamente, nella scienza dei materiali, ioni monoatomici come Ar⁺ o Cs⁺ sono utilizzati per incidere alcuni nanometri della superficie del campione, che viene poi analizzato a intervalli di tempo regolari mediante XPS. Sebbene questo approccio sia utile per sistemi inorganici, la sua applicazione a materiali organici e biologici non è stata esplorata, poiché la composizione strutturale dei composti organici è suscettibile a danni dovuti al bombardamento ionico. La difficoltà nell’eseguire un’incisione minimamente distruttiva, combinata con altre problematiche nella coltura cellulare o nella preparazione dei tessuti, ha aumentato il pregiudizio verso l’uso della XPS combinata con sputtering ionico su campioni biologici complessi. Inoltre, è necessaria un’efficiente compensazione della carica per materiali rugosi e isolanti per garantire la fattibilità e la riproducibilità delle misurazioni.²⁹˒³⁰ Per quanto a nostra conoscenza, solo un rapporto preliminare alla fine degli anni ’70 ha combinato lo sputtering con Ar⁺ e la XPS per identificare il tallio nelle membrane eritrocitarie depositate su un substrato d’oro.³¹
In questo articolo proponiamo un metodo versatile, denominato spettroscopia fotoelettronica a raggi X intracellulare abilitata da sputtering (SEI-XPS), basato sulla combinazione di XPS, sputtering con argon e un efficiente sistema di compensazione della carica,³⁰˒³²⁻³⁴ che consente di ottenere una caratterizzazione chimica dettagliata di NP inorganiche internalizzate dalle cellule, con risoluzione verticale su scala nanometrica.
Abbiamo analizzato due NP modello costituite da materiali differenti, ossia argento e platino, noti per andare incontro rispettivamente a degradazione e biopersistenza una volta internalizzati nelle cellule, studiandone il destino intracellulare nel tempo. In particolare, per le AgNP, un’ampia letteratura ha dimostrato che esse sono citotossiche a causa del rilascio di ioni tossici all’interno delle cellule.³˒¹⁶˒¹⁷˒³⁵⁻³⁷ D’altra parte, le PtNP hanno mostrato elevata citocompatibilità e stabilità all’interno dell’ambiente cellulare.¹⁴˒³⁸
In modo significativo, dimostriamo che la SEI-XPS consente ai ricercatori di studiare routinariamente, mediante una tecnica ampiamente diffusa, basata su laboratorio e di facile esecuzione, il destino, la degradazione e lo stato di ossidazione dei nanomateriali metallici all’interno delle cellule.
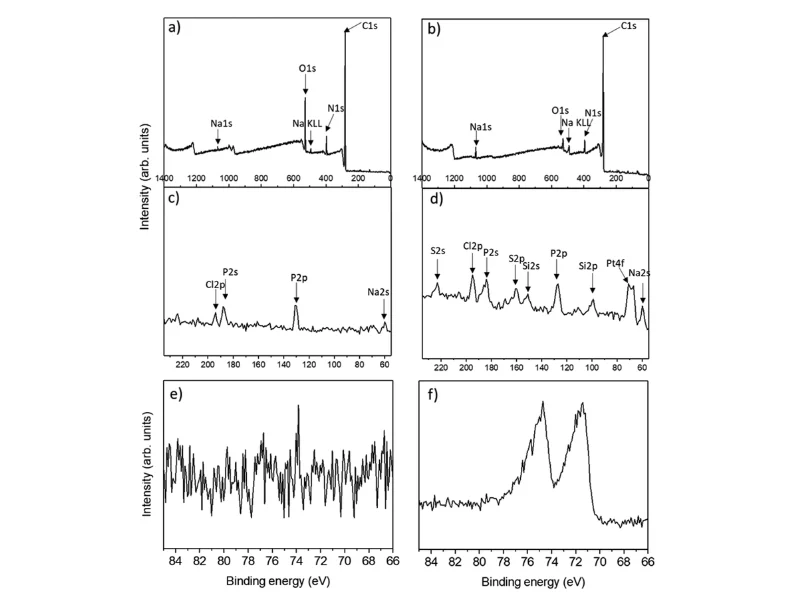
Figura 2. Spettro XPS di scansione delle cellule HeLa dopo esposizione a PtNPs per 48 h prima (a) e dopo (b) un singolo ciclo di sputtering con argon. Le regioni ingrandite tra 225 e 55 eV sono mostrate rispettivamente in (c) e (d). Gli spettri XPS ad alta risoluzione della regione Pt 4f sono mostrati rispettivamente nei pannelli (e) e (f).
RESULTS
Caratterizzazione e citotossicità di PtNP e AgNP.
AgNP e PtNP rivestite con citrato sono state caratterizzate mediante microscopia elettronica a trasmissione (TEM), e le distribuzioni dimensionali sono state calcolate misurando i diametri di almeno 300 particelle (dimensione media rispettivamente di 4,8 ± 0,6 nm e 5,1 ± 0,9 nm) (Figura 1). Il rivestimento identico e le dimensioni simili delle due diverse NP suggerivano la stessa efficienza e lo stesso percorso di internalizzazione cellulare.
Cellule HeLa confluenti, aderenti su un substrato di vetro, sono state esposte a PtNP e AgNP per 3 e 48 ore. L’internalizzazione cellulare delle NP è stata valutata mediante analisi con microscopia elettronica a trasmissione a scansione in campo oscuro anulare ad alto angolo (HAADF-STEM) dopo 48 ore di incubazione, mostrando la presenza di NP all’interno di compartimenti vescicolari (Figura S1). Le concentrazioni utilizzate erano pari a 100 μg/mL per le PtNP e 50 μg/mL per le AgNP, dosi in grado di evitare effetti marcati sulla confluenza e sulla vitalità cellulare (Figura S2). Dopo abbondanti lavaggi per rimuovere le NP fisicamente adsorbite sulle membrane cellulari, i campioni sono stati fissati e analizzati direttamente mediante XPS senza la necessità di complesse procedure preparative.
Caratterizzazione XPS di cellule esposte a PtNP.
Una delle sfide più difficili per ottenere spettri XPS riproducibili in materiali organici è legata ai problemi di carica durante l’analisi, ossia la formazione di una carica positiva sul campione, dovuta ai fotoelettroni persi durante il processo di fotoemissione. Di conseguenza, l’energia di legame (BE) dei fotoelettroni emessi può aumentare durante la misurazione, determinando uno spostamento graduale dei picchi osservati e una perturbazione complessiva dei risultati.
Per evitare tali problematiche, abbiamo impiegato un efficiente sistema di compensazione della carica³⁴ per controbilanciare gli effetti di carica che si verificano sulla superficie cellulare durante l’analisi. Più in dettaglio, il sistema utilizzato (descritto nella sezione Materiali e Metodi) è dotato di un sistema di compensazione della carica basato esclusivamente su elettroni, al fine di minimizzare l’effetto della carica indotta durante l’analisi di materiali elettricamente isolanti ed evitare potenziali danni al campione, a differenza dei sistemi a ioni a bassa energia. Questo avanzato sistema di neutralizzazione della carica, basato esclusivamente su elettroni, è adatto all’uso su tutti i materiali elettricamente isolanti, indipendentemente dallo stato fisico del campione.
In particolare, il sistema è costituito da uno specchio elettrostatico/sorgente di elettroni accoppiato a una lente di immersione magnetica, in grado di riportare sulla superficie del campione i fotoelettroni sovra- o sotto-focalizzati, rendendoli disponibili per neutralizzare la carica superficiale. Pertanto, il neutralizzatore è autoregolante e molti tipi di campioni possono essere analizzati senza ottimizzare i parametri del sistema di neutralizzazione.³⁹⁻⁴³ Inoltre, poiché gli elettroni non provengono da una sorgente focalizzata, possono raggiungere il campione da molte direzioni contemporaneamente. Di conseguenza, campioni isolanti con rugosità fino a centinaia di micrometri possono essere analizzati senza i problemi legati all’ombra causata dagli elettroni o ioni del neutralizzatore.⁴⁴ Questo consente analisi riproducibili su diversi nanomateriali³⁹⁻⁴³ così come su diversi tipi di cellule.
Le Figure 2a−c mostrano uno spettro rappresentativo delle cellule HeLa dopo esposizione a PtNP per 48 h, in cui sono osservabili tutti i segnali caratteristici degli elementi presenti nella membrana cellulare, come C, O, N, P, Na e Cl.³¹ I segnali di Si non sono stati rilevati, indicando che il substrato di vetro era continuamente e uniformemente coperto dalle cellule nell’area analizzata (ca. 700 × 300 μm²), corrispondente a circa 100 cellule. Inoltre, i segnali di Pt 4f erano assenti (Figura 2e), suggerendo che le PtNP non erano presenti nello strato cellulare più superficiale fino a una profondità inferiore a ∼10 nm, compatibile con lo spessore della membrana cellulare o la sua prossimità. Ciò indica che la procedura di lavaggio prima della misurazione era efficace nel rimuovere le NP adsorbite aspecificamente sulla superficie cellulare.
Dopo la caratterizzazione preliminare della superficie cellulare, è stato impiegato lo sputtering con argon per incidere lo strato superficiale ed esporre l’ambiente intracellulare. I parametri di sputtering, come il tempo e il potenziale del cannone ionico, sono stati scelti per ottenere una rimozione progressiva e controllata del materiale più superficiale. La microscopia a forza atomica (AFM) è stata utilizzata per caratterizzare quantitativamente il tasso di erosione di un ciclo di sputtering (300 s), misurando lo spessore del film cellulare prima e dopo il trattamento. Una rimozione media di 360 ± 23 nm per ciclo è stata ottimizzata (Figura S3).
Le Figure 2b−d mostrano uno spettro rappresentativo dell’aspetto della superficie cellulare dopo un singolo ciclo di sputtering. È interessante notare che compaiono le intensità delle linee fotoelettroniche relative a S, mentre i segnali di Cl, P e Na diventano più evidenti, indicativi dell’esposizione della parte interna delle cellule. Inoltre, deboli segnali di Si 2p (Figure 2b−d) erano presenti, a causa della perturbazione dell’omogeneità e continuità dello strato cellulare precedentemente osservata. Tuttavia, confrontando l’intensità degli elettroni Si 2p provenienti dal substrato di vetro dopo lo sputtering con argon con quella di un substrato pulito e assumendo che l’intensità del segnale Si 2p sia inversamente proporzionale al grado di copertura superficiale, abbiamo stimato che le cellule coltivate coprivano ancora circa il 96% della superficie del vetro, confermando che le condizioni selezionate permettevano di esporre progressivamente la parte interna della cellula.
La Figura 2f mostra lo spettro ad alta risoluzione della regione Pt 4f presente nella parte interna delle cellule dopo 48 h di incubazione. I due picchi a BE di 71,4 e 74,7 eV erano attribuibili alla fotoemissione Pt 4f, divisa in due picchi con rapporto ben definito a causa degli effetti di accoppiamento spin-orbita nello stato iniziale. La presenza di questi segnali era dovuta agli atomi di Pt presenti all’interno della cellula, confermando l’internalizzazione del nanomateriale dopo l’incubazione. Risultati analoghi sono stati ottenuti anche dopo 3 h di incubazione con PtNP.
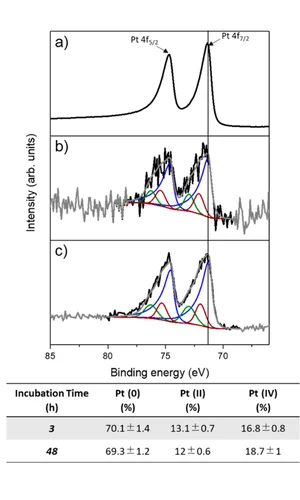
Figura 3. Spettri XPS ad alta risoluzione della regione Pt 4f per PtNPs appena preparate depositate su substrato di vetro (a), cellule HeLa esposte a PtNPs per 3 h (b) e per 48 h (c), dopo un singolo ciclo di sputtering con argon. I segnali acquisiti (linee nere) e i picchi adattati (blu per Pt (0), rosso per Pt (II) e verde per Pt (IV)) sono mostrati come linee sottili continue; le somme dei picchi adattati (grigio) sono mostrate come linee continue. Il pannello inferiore riporta la percentuale relativa delle intensità di segnale, dopo un singolo ciclo di sputtering, di Pt (0), Pt (II) e Pt (IV) registrate su cellule HeLa dopo esposizione a PtNPs per diversi tempi di incubazione.
Per caratterizzare meglio la stabilità e lo stato di ossidazione delle PtNP internalizzate, i dati XPS ad alta risoluzione della regione Pt 4f dopo 3 e 48 h di incubazione sono riportati rispettivamente nelle Figure 3b,c. Come riferimento, è stato incluso uno spettro ad alta risoluzione delle PtNP appena sintetizzate (Figura 3a), caratterizzato da un segnale Pt 4f7/2 a 71,2 eV, relativo al platino zerovalente nelle PtNP. D’altra parte, gli spettri Pt 4f delle PtNP all’interno delle cellule potevano essere adattati in tre coppie di doppietti (Figure 3b,c) con energie di legame per Pt 4f7/2 di 71,2, 72 e 73 eV.⁴⁵ Le intensità relative dei tre componenti sono state quantificate in 69,3 ± 1,2%, 12 ± 0,6% e 18,7 ± 1% dopo 48 h di incubazione (vedi pannello inferiore Figura 3). I segnali a 72 e 73 eV sono stati attribuiti a Pt(II) e Pt(IV), rispettivamente. La presenza di queste specie ioniche era legata all’ossidazione superficiale del nanomateriale, dovuta all’ambiente intracellulare. La percentuale di Pt ossidato era pari al 30%, indipendentemente dai tempi di incubazione, suggerendo un’ossidazione parziale dello strato più esterno delle NP di 5 nm di diametro.
Ulteriori cicli di sputtering con argon hanno permesso di esporre gradualmente altre porzioni delle cellule, come evidenziato dall’aumento del segnale Si 2p, dovuto alla rimozione del materiale cellulare dal substrato di vetro (Figura S4).
Tuttavia, il processo non ha causato cambiamenti significativi nella proporzione tra i tre componenti del Pt 4f7/2, indicando che questa procedura non ha modificato in modo rilevante lo stato di ossidazione delle PtNP e che il rapporto tra le componenti è rimasto costante su tutta la porzione delle cellule (Figura S5).
Il rapporto tra le componenti di Pt è risultato costante anche per i due tempi di incubazione, suggerendo un processo di ossidazione superficiale relativamente rapido delle PtNP intracellulari, seguito dalla loro stabilità/biopersistenza all’interno delle vescicole cellulari (Figura 3, pannello inferiore). È interessante notare che, nel mezzo di coltura cellulare, lo spettro delle PtNP non mostrava differenze rilevabili rispetto alle PtNP originali, nelle quali predominava il segnale del platino zerovalente (Figura S6). Ciò significa che, a parte la formazione dei classici strati superficiali di corona proteica (Figura S6), le PtNP non sono state influenzate dal mezzo di coltura e che le modifiche osservate nello stato di ossidazione del nanomateriale si sono verificate esclusivamente all’interno dell’ambiente endolisosomiale.
Inoltre, la SEI-XPS è in grado di fornire informazioni semiquantitative sull’efficienza di internalizzazione delle NP nel tempo. Come prova di principio, abbiamo stimato la quantità di specie metalliche intracellulari normalizzandola rispetto al segnale del materiale carbonaceo relativo all’ambiente cellulare, calcolata come rapporto areale (Pt 4f)/(C 1s). Come mostrato nella Figura S7a, i dati sperimentali hanno evidenziato un aumento delle PtNP internalizzate in funzione del tempo di incubazione, con una differenza di ordine di grandezza tra 3 e 48 h di esposizione cellulare. È interessante notare che i dati di internalizzazione ottenuti con SEI-XPS erano in accordo qualitativo con le misure standard effettuate mediante spettroscopia di emissione atomica con plasma accoppiato induttivamente (ICP-AES) (Figura S7b).
Caratterizzazione XPS di cellule esposte a AgNP.
La stessa procedura descritta sopra è stata utilizzata per l’analisi delle cellule trattate con AgNP. Analogamente a quanto osservato per le PtNP, lo spettro preliminare senza sputtering mostrava i segnali caratteristici delle cellule, come C, O, N, P, Na e Cl. Anche in questo caso, i segnali di Si non erano presenti prima dello sputtering (Figura S8).
Inoltre, lo spettro ad alta risoluzione della regione Ag 3d ha evidenziato un segnale debole, dovuto alla presenza di alcune specie di Ag associate alle membrane cellulari (Figura S9). La Figura 4a mostra uno spettro ad alta risoluzione della regione Ag 3d relativo alle AgNP appena sintetizzate, mentre le Figure 4c−e riportano lo spettro delle cellule esposte a AgNP (incubazione di 3 e 48 h, rispettivamente) dopo un singolo ciclo di sputtering con argon (spettro preliminare in Figura S10).
L’energia di legame (BE) degli elettroni core Ag 3d5/2 delle AgNP appena depositate era pari a 367,4 eV, in accordo con quanto riportato in letteratura.⁴⁶˒⁴⁷ Inoltre, la presenza dei picchi di perdita plasmonica confermava il carattere metallico delle AgNP. Come osservato per le PtNP, la posizione e la forma dei picchi delle AgNP disperse nel mezzo di coltura cellulare per 1 h a 37 °C (Figura S11) non differivano da quelle delle AgNP appena sintetizzate, confermando che il mezzo di coltura non degradava significativamente le AgNP né influenzava il loro stato di ossidazione su questa scala temporale.
Nelle AgNP esposte all’ambiente intracellulare dopo 48 h di incubazione, i picchi Ag 3d si sono spostati verso energie di legame più elevate rispetto alle AgNP di riferimento, raggiungendo un valore di 368,6 eV per Ag 3d5/2. Tale spostamento energetico è stato ragionevolmente attribuito alla riduzione delle dimensioni delle AgNP.⁴⁸˒⁴⁹ La dipendenza della BE dalla dimensione delle NP è legata allo screening del core-hole da parte degli elettroni di conduzione. Quando le dimensioni dei cluster metallici sono sufficientemente ridotte, gli effetti di confinamento quantico diventano significativi, e una riduzione netta dello screening nello stato finale porta a BE più elevate.⁵⁰
È importante notare che il valore osservato del picco Ag 3d5/2 era vicino a quello rilevato per cluster di argento di circa 5−10 Å,⁴⁸˒⁵¹⁻⁵⁴ suggerendo una marcata degradazione intracellulare delle AgNP dopo 48 h di incubazione. Lo spostamento di BE dovuto alla dissoluzione delle AgNP era poco rilevabile dopo 3 h di incubazione, indicando che la maggior parte delle NP manteneva le dimensioni originali a tempi di incubazione brevi. Un’analisi più dettagliata ha mostrato che, dopo 3 h, i picchi Ag 3d mostravano un allargamento verso BE più elevati e, mediante fitting delle curve, sono stati evidenziati almeno tre ulteriori doppi accoppi spin-orbita (Figura 4c).
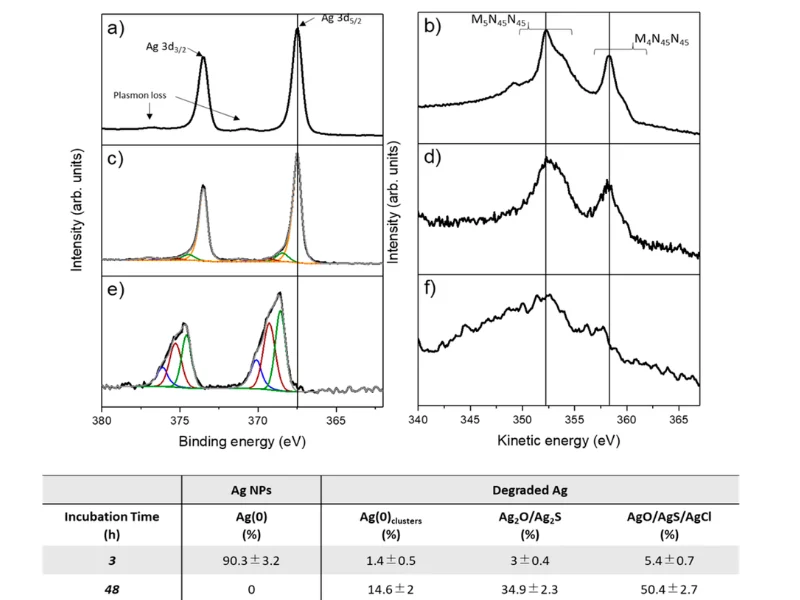
Figura 4. Spettri XPS ad alta risoluzione della regione Ag 3d e della regione Auger Ag MNN per AgNPs appena depositate (a e b, rispettivamente), per cellule HeLa esposte ad AgNPs per 3 h dopo un singolo ciclo di sputtering con argon (c e d, rispettivamente) e per cellule HeLa esposte ad AgNPs per 48 h dopo un singolo ciclo di sputtering con argon (e ed f, rispettivamente). I segnali acquisiti (nero) e i picchi adattati (arancione per Ag(0), verde per AgO/AgS/AgCl, rosso per Ag₂O/Ag₂S e blu per cluster Ag(0)) sono mostrati come linee sottili continue; le somme dei picchi adattati (grigio) sono mostrate come linee continue. Il pannello inferiore riporta la percentuale relativa delle intensità di segnale, dopo un singolo ciclo di sputtering, di Ag(0), Ag₂O/Ag₂S e AgO/AgS/AgCl registrate su cellule HeLa dopo esposizione ad AgNPs per diversi tempi di incubazione.
Il debole segnale di Ag 3d5/2 a 370,1 eV è stato attribuito ad atomi di argento metallici nei cluster.⁴⁸˒⁵¹⁻⁵⁴ Il secondo doppio spin-orbita a 369,4 eV è stato attribuito a Ag₂O e Ag₂S.⁵⁵⁻⁶² Il terzo doppio spin-orbita (368,7 eV) è stato assegnato a AgO/AgS/AgCl.⁵⁹⁻⁶¹˒⁶³ I picchi di perdita plasmonica erano ancora presenti e correlati al componente metallico Ag 3d5/2 a 367,4 eV.
Al contrario, dopo 48 h di incubazione si osservava un cambiamento sostanziale (Figure 4e). I picchi Ag 3d mostravano un aumento dell’intensità delle tre componenti a BE più bassi. Inoltre, le componenti e i picchi di perdita plasmonica relativi alle NP metalliche originali scomparivano. Le intensità relative di ciascun doppio componente sono state quantificate in 14,6 ± 2% per Ag(0) nel bulk dei cluster, 34,9 ± 2,3% per Ag₂O/Ag₂S e 50,4 ± 2,7% per AgO/AgS/AgCl, come riportato nel pannello inferiore (Figura 4).
È importante sottolineare che, anche per le AgNP, i cicli ripetuti di sputtering con argon non hanno fornito cambiamenti significativi nel rapporto relativo tra le componenti né nella posizione dei picchi Ag 3d (Figura S12).
Il pannello destro della Figura 4 mostra la struttura Auger Ag MNN delle AgNP, prima e dopo l’incubazione cellulare. Per le AgNP appena depositate, il massimo del picco Ag M4N45N45 si è verificato a energia cinetica (KE) di 358,2 eV (Figura 4b), in buon accordo con i valori di KE riportati per l’argento metallico. Lo spettro Auger presentava inoltre le tipiche forme di picco dell’argento metallico.⁶¹˒⁶²˒⁶⁴˒⁶⁵
Nonostante la presenza di ossidi d’argento e cluster metallici dopo 3 h di incubazione, gli spettri Auger (Figura 4d) non mostravano cambiamenti significativi, probabilmente a causa della scarsa quantità di specie ossidate rispetto alle NP metalliche originali, che costituivano ancora oltre il 90% del segnale Ag 3d (vedi pannello inferiore Figura 4). Dopo questo breve tempo di incubazione, la degradazione del nanomateriale era appena iniziata e interessava solo una piccola percentuale delle AgNP.
Dopo 48 h, gli spettri Auger erano caratterizzati da due picchi ampi. Il lieve spostamento e la forma della linea dello spettro Ag M4N45N45 erano coerenti con quelli ottenuti per specie di Ag ossidato misto.⁶⁰˒⁶¹˒⁶⁶˒⁶⁷ Tutti questi risultati dimostrano chiaramente che, per tempi di incubazione più lunghi, le AgNP nell’ambiente cellulare subiscono una sostanziale degradazione, con il rilascio di specie ioniche responsabili della tossicità del nanomateriale.³˒³⁵
I dati SEI-XPS sulle NP intracellulari sono stati convalidati mediante microscopia elettronica a trasmissione a scansione in campo oscuro ad alto angolo (HAADF-STEM) e spettroscopia a dispersione di energia a raggi X (EDXS). Queste analisi hanno confermato che le PtNP erano stabili nell’ambiente endolisosomiale, anche dopo 48 h di incubazione (Figura S13). Al contrario, le AgNP hanno subito un’ampia dissoluzione intracellulare e, dopo 48 h, sono stati formati nell’ambiente endolisosomiale diversi complessi ionici di argento eterogenei, inclusi AgCl e AgS (Figura 5 e Figura S14).
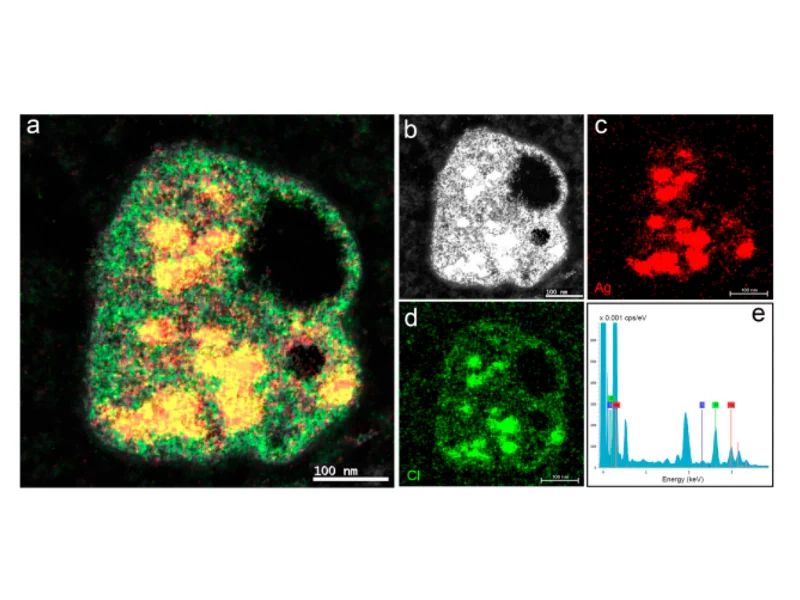
Figura 5. Analisi EDXS su cellule HeLa incubate con AgNPs per 48 h. (a) Mappe EDXS dei canali Ag (rosso) e Cl (verde) sovrapposte a un'immagine STEM di un endosoma. (b) Immagine HAADF-STEM singola dell’endosoma mostrato in (a) (si noti che il contrasto dell’immagine è invertito). (c,d) Mappe composizionali singole di Ag e Cl sovrapposte in (a). (e) Spettro EDXS della regione mappata in (a).
DISCUSSION
I risultati sperimentali presentati nella sezione precedente dimostrano che la SEI-XPS è uno strumento potente per indagare direttamente in situ il destino intracellulare delle NP metalliche, senza alcuna complessa procedura preparativa. La tecnica fornisce dati dettagliati sulla degradazione del nanomateriale e sullo stato di ossidazione delle specie ioniche rilasciate. La SEI-XPS fornisce inoltre informazioni semiquantitative sull’internalizzazione cellulare delle specie metalliche.
È inoltre possibile discriminare le NP presenti sulla membrana cellulare da quelle internalizzate, distinguendo così le biointerazioni specificamente indotte dall’ambiente intracellulare rispetto agli effetti della corona proteica e evitando una sovrastima dell’assorbimento dovuta al nanomateriale adsorbito sulla superficie cellulare. Come mostrato, tale discriminazione precisa è possibile tramite misurazioni dirette con SEI-XPS, senza la necessità di alcun pretrattamento, come l’incisione chimica.⁶⁸
L’idea comune dello sputtering con argon come tecnica distruttiva ha finora scoraggiato il suo utilizzo per l’analisi di campioni biologici e l’internalizzazione di nanomateriali. Qui presentiamo una procedura efficace ottenuta mediante ottimizzazione accurata dei parametri di sputtering con argon, tramite la messa a punto di tempo e potenziale del cannone ionico, insieme all’analisi del rapporto tra i segnali relativi al substrato, alla superficie cellulare e al nanomateriale internalizzato. Misurazioni con AFM sono state impiegate per caratterizzare ulteriormente la rimozione parziale del campione e ottimizzare l’efficienza dello sputtering.
Inoltre, questo protocollo, combinato con omogeneità cellulare, confluenza e fissazione, consente di eseguire l’analisi XPS sia sullo strato più superficiale sia nell’ambiente intracellulare. Ciò permette di analizzare le modificazioni chimiche e la degradazione delle NP metalliche con alta precisione (risoluzione verticale su scala nanometrica) e robustezza statistica.
Le misurazioni XPS su cellule coltivate sono particolarmente impegnative, poiché questi materiali presentano superfici ruvide e proprietà isolanti. Questi problemi sono stati superati grazie all’uso di un efficiente sistema di compensazione della carica elettronica autoregolante nell’allestimento XPS, per evitare sovraccarichi e danni della superficie, garantendo così elevata riproducibilità e affidabilità delle misurazioni.
A titolo di prova di principio, il destino intracellulare di AgNP e PtNP è stato studiato nel tempo, valutando quantitativamente sia la degradazione delle particelle sia gli atomi ossidati di Ag e Pt. Abbiamo osservato che, dopo l’internalizzazione cellulare, PtNP e AgNP mostrano un comportamento completamente diverso, dovuto alla loro diversa stabilità nell’ambiente intracellulare, nonostante abbiano dimensioni e rivestimento identici.
In accordo con le analisi STEM/EDXS, i nostri dati XPS mostrano chiaramente che le PtNP sono stabili dopo 48 h di incubazione, anche all’interno di endosomi/fagolisosomi, senza degradazione rilevabile delle NP né rilascio di ioni; si osserva solo una lieve ossidazione superficiale rapidamente indotta dall’ambiente intracellulare. La percentuale di Pt ossidato è risultata costante (circa 30%), indipendentemente dai tempi di incubazione, coerente con un’ossidazione parziale degli atomi presenti sulla superficie delle NP di 5 nm di diametro. All’interno dell’ambiente acido degli endolisosomi, è ragionevole che lo strato esterno delle PtNP si ossidi, mentre il rivestimento con citrato viene sostituito da molecole tiolate abbondanti all’interno delle cellule,⁶⁹˒⁷⁰ che si legano fortemente alla superficie delle NP.⁷¹
I dati SEI-XPS forniscono anche informazioni semiquantitative sulla quantità di PtNP internalizzate all’interno delle cellule, offrendo la possibilità di stimare la variazione dei nanomateriali nei campioni biologici. La quantità relativa di PtNP all’interno delle cellule è aumentata nel tempo di quasi un ordine di grandezza, dimostrando la capacità del campione biologico di incorporare quantità crescenti di nanomateriale senza manifestare effetti tossici.
Al contrario delle PtNP, i dati SEI-XPS hanno mostrato che le AgNP subiscono una marcata degradazione nell’ambiente endolisosomiale, formando nuovi nanocluster e complessi AgO/AgS/AgCl. Questo processo di biotrasformazione avviene in maniera massiva entro 48 h, coinvolgendo la maggior parte degli atomi delle NP. Più dell’85% del nanomateriale risulta ossidato all’interno delle cellule, indicando che il processo degradativo non coinvolge solo la superficie, ma anche il core delle AgNP, portando a dissoluzione completa e rilascio di ioni. I dati SEI-XPS hanno evidenziato la presenza di un residuo metallico (circa 10%) correlato alla formazione di cluster di Ag.⁷²
Il tasso di dissoluzione calcolato mediante il nostro metodo è risultato in buon accordo con le analisi STEM/EDXS e coerente anche con i dati ottenuti tramite tecniche basate su sincrotrone (XAS-XANES), considerando che queste ultime sono state condotte utilizzando AgNP di dimensioni, linee cellulari e tempi di incubazione differenti.¹⁷ Inoltre, i dati XPS dimostrano che la dissoluzione delle AgNP avviene principalmente all’interno dell’ambiente cellulare, poiché l’interazione con il mezzo di coltura ha scarso effetto sullo stato di ossidazione delle NP.
CONCLUSION
In conclusione, la SEI-XPS si configura come uno strumento sperimentale potente, in grado di fornire informazioni dettagliate sul processo di interazione tra NP e cellule. Questo approccio è altamente versatile, poiché permette l’analisi di diverse NP e tipi di cellule, anche con rugosità fino a centinaia di micrometri, offrendo la possibilità di valutare la dissoluzione/biopersistenza delle NP e, di conseguenza, i meccanismi alla base della loro tossicità. Considerando l’interesse crescente per le applicazioni biomedicali delle NP metalliche e l’aumento del numero di NP con forme, dimensioni e materiali differenti, la SEI-XPS può soddisfare la necessità di una tecnica relativamente semplice da utilizzare e facilmente accessibile per indagare il destino cellulare dei nanomateriali.
MATERIAL AND METHOD
Materiali. Le nanoparticelle d’argento sono state acquistate da NanoComposix. Le immagini TEM sono riportate nella Figura 1a. Le nanoparticelle di platino (Figura 1b) sono state sintetizzate seguendo un protocollo modificato riportato altrove.
Le PtNP sono state sintetizzate aggiungendo H₂PtCl₆ (160 μL, 0,5 M) a 79,65 mL di acqua Milli-Q insieme a una soluzione di citrato di sodio (192 μL, 0,5 M). Sotto agitazione vigorosa, sono stati aggiunti lentamente 5 mL di una soluzione acquosa di NaBH₄ 0,06 M. Il recipiente è stato quindi trasferito in un bagno di olio di silicio a 75 °C. La reazione è stata mantenuta sotto agitazione per 30 minuti. Dopo il raffreddamento a temperatura ambiente, le PtNP sono state purificate accuratamente utilizzando filtri Amicon da 10 K con soluzione di citrato di sodio 2 mM.
Coltura cellulare. La linea cellulare umana di carcinoma epitelioide della cervice (HeLa, ECACC) è stata coltivata in Dulbecco’s Modified Eagle’s Medium (DMEM, Sigma-Aldrich) integrato con 10% (v/v) di siero fetale bovino (FBS, Sigma-Aldrich), 100 U/mL di penicillina e 100 mg/mL di streptomicina (Sigma-Aldrich). Le cellule sono state mantenute in incubatore a 37 °C, in atmosfera controllata umidificata con 5% di CO₂.
Analisi STEM/EDXS. Le cellule HeLa dopo incubazione con PtNP da 5 nm sono state trattate come riportato altrove.¹⁴ In breve, dopo l’incubazione le cellule sono state fissate per 1 h in glutaraldeide 1,2% in tampone sodio cacodilato 0,1 M (pH 7,4), post-fissate in tetròssido di osmio 1% nello stesso tampone e colorate in blocco con soluzione acquosa di acetato di uranile 1%. Le cellule sono state quindi deidratate in serie di etanolo crescente e incapsulate in resina epossidica (Epon 812, TAAB). Sezioni semispesse e sottili del monostrato cellulare incapsulato sono state tagliate con un ultramicrotomo (UC6, Leica) dotato di coltello in diamante (Diatome).
Sia le immagini di proiezione sia le serie di tilt sono state acquisite in modalità STEM in geometria HAADF, utilizzando un microscopio elettronico a trasmissione FEI Tecnai F20 operante a 200 kV e dotato di cannone a emissione di campo Schottky.
L’analisi EDXS è stata eseguita utilizzando il rivelatore EDX Bruker XFlash 6|T30 su sezioni ultrafini di HeLa incapsulate in plastica e incubate con NP. L’analisi composizionale è stata effettuata in microscopia elettronica a trasmissione a scansione in campo oscuro (HAADF-STEM) su un microscopio elettronico a trasmissione a scansione Thermo Fisher Scientific Tecnai G2 F20, dotato di cannone a emissione di campo da 200 kV (FEG).
Preparazione dei campioni e analisi XPS/AFM
Le cellule HeLa sono state seminate ad alta confluenza (6 × 10⁵ cellule per pozzetto). I campioni sono stati incubati durante la notte, permettendo l’adesione e la crescita cellulare. Successivamente, le soluzioni stock di NP (1 mg/mL) sono state diluite nel mezzo DMEM completo a concentrazione finale di 100 μg/mL (per PtNP) o 50 μg/mL (per AgNP), e 1 mL di questa soluzione è stato depositato sui campioni di HeLa mantenuti in incubatore per 48 h.
Dopo l’incubazione, il mezzo è stato rimosso e i campioni sono stati abbondantemente lavati tre volte con PBS per eliminare l’eccesso di NP. Le cellule sono state quindi fissate con paraformaldeide 4% (PFA, Sigma-Aldrich) per 20 minuti e nuovamente lavate con PBS per rimuovere i residui di PFA. Infine, i campioni sono stati lavati con acqua Milli-Q per eliminare residui di sale e lasciati asciugare sotto un flusso d’aria per almeno 1 h al buio.
I campioni di controllo sono stati preparati depositando una goccia di soluzione stock di NP su vetrini puliti e asciugati allo stesso modo. I campioni sono stati quindi montati immediatamente nella camera a vuoto per l’analisi XPS.
Gli effetti del mezzo sulle NP sono stati valutati incubando 100 μL di soluzione stock di NP (1 mg/mL, PtNP o AgNP) con un volume uguale di DMEM completo per 1 h a 37 °C. La soluzione è stata poi centrifugata a 80.000g per 45 minuti, il pellet è stato sospeso in acqua Milli-Q e depositato su un vetrino per l’analisi XPS.
Analisi XPS. Le misure XPS sono state effettuate con uno spettrometro AXIS ULTRA DLD (Kratos Analytical) utilizzando una sorgente mono-Al Kα (1486,6 eV) operante a 225 W (15 kV, 15 mA). Gli spettri di survey sono stati acquisiti con pass energy di 160 eV e step di 1 eV. Gli spettri ad alta risoluzione di singole regioni sono stati acquisiti con pass energy di 20 eV e step di 0,1 eV. Tutte le misurazioni sono state effettuate in modalità hybrid lens, con area di analisi di circa 700 × 300 μm². La pressione base nella camera era di 2 × 10⁻⁹ Torr.
Durante le acquisizioni, è stato utilizzato un sistema di neutralizzazione della carica, costituito da un filamento e una piastra elettrodo posti alla base del sistema di lenti elettrostatiche di ingresso. Il campo magnetico generato dalla lente a immersione magnetica confina gli elettroni emessi a bassa energia dal filamento e li trasporta sulla superficie del campione. L’elettrodo di bilanciamento della carica dirige gli elettroni di neutralizzazione dal filamento nel campo magnetico.³⁴ La scala di BE è stata riferita alla linea C 1s del carbonio alchilico (285 eV). L’elaborazione degli spettri è stata effettuata con il software CasaXPS Release 2.3.16.
Lo sputtering è stato effettuato introducendo gas Ar nella camera tramite un ion gun (Kratos Ar Gas Cluster Ion Source) a 3 kV, a distanza fissa dalla superficie del campione, con area rasterizzata di 1 mm × 1 mm. Il tempo di sputtering per ciascun ciclo era di 300 s.
Analisi AFM. Le misurazioni AFM sono state effettuate con un microscopio commerciale (Agilent Technologies, 6000 ILM) a temperatura ambiente, in aria, in modalità tapping dinamica. Sono stati utilizzati cantilever in silicio commerciali (Mikromasch NSC35 B, costante elastica nominale 16 N/m), operanti a basse ampiezze di oscillazione con punto di set dell’ampiezza libera a metà.
Le immagini ad alta risoluzione (30 × 30 μm², 512 × 512 pixel) sono state acquisite a velocità di scansione di 0,5 linee/s. Lo spessore dei campioni è stato calcolato come differenza tra la superficie cellulare prima e dopo lo sputtering e un’area piatta graffiata della superficie, ottenuta usando nastro adesivo per esporre il vetro sottostante. Il profilo lineare dei campioni è stato misurato su un’area di 90 × 90 μm e mediato su 512 linee. Le misure sono state effettuate su tre campioni indipendenti e calcolata la deviazione standard. L’elaborazione dei dati è stata eseguita con il software Agilent Pico Image.
Quantificazione dell’internalizzazione intracellulare delle NP
La quantità di NP internalizzate per cellula è stata quantificata mediante ICP-AES (spettrometro Agilent 720/730). Cinque × 10⁵ cellule HeLa per pozzetto sono state seminate in piastre a 6 pozzetti (EuroClone) e trattate con PtNP 100 μg/mL per diversi tempi (1, 3, 6 e 48 h). Dopo il trattamento, tre pozzetti sono stati uniti. Le cellule non trattate sono state utilizzate come controllo.
Dopo l’incubazione, le cellule sono state lavate tre volte con PBS (Sigma-Aldrich), staccate usando 100 μL di Trypsina 1× (Sigma-Aldrich) e sospese in 900 μL di PBS. Il numero di cellule raccolte è stato determinato con un contatore automatico di cellule TC10 (Biorad). Dopo centrifugazione (300 g per 5 minuti), i pellet cellulari sono stati congelati, essiccati in forno a 80 °C e, infine, digeriti durante la notte con 1 mL di acqua regia in un sintetizzatore a microonde CEM Discover SP.
I campioni sono stati poi diluiti fino a 10 mL con acqua Milli-Q e analizzati tramite ICP-AES. I valori ottenuti sono stati normalizzati al numero di cellule. I risultati sono stati riportati come media ± deviazione standard (SD) di sei replicati indipendenti.