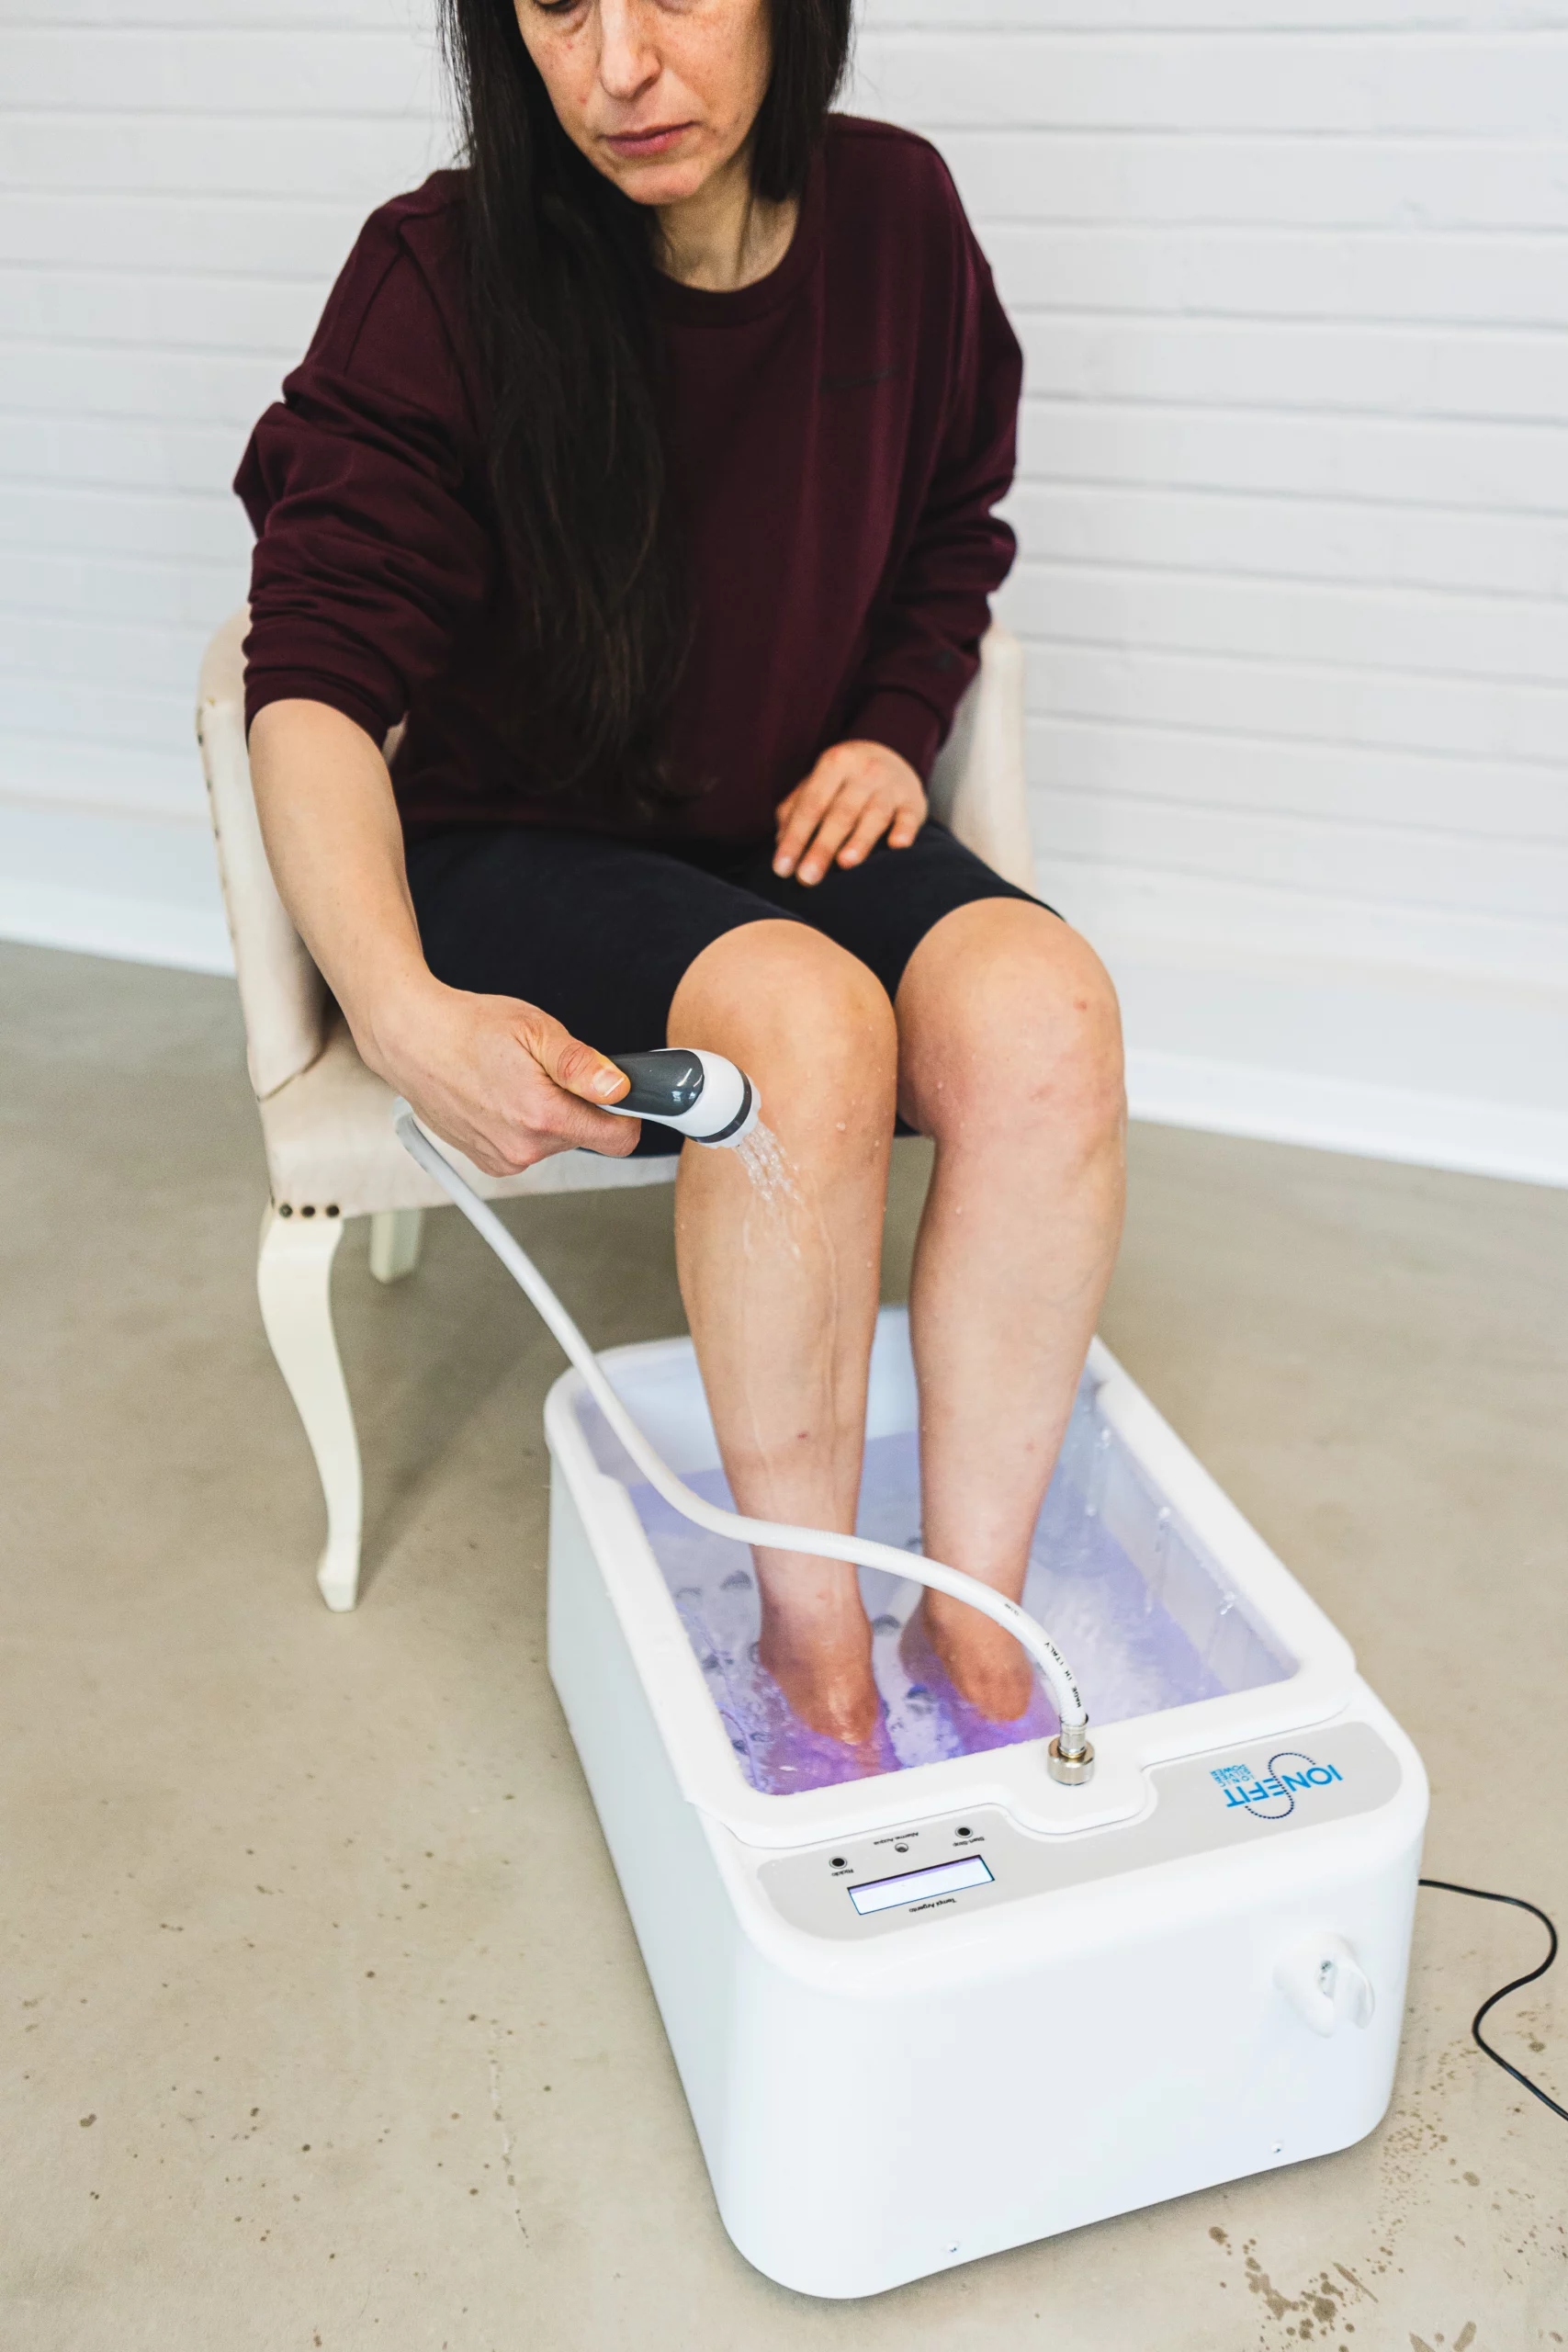
Sì, IONEFIT è semplice da utilizzare anche a casa.
Ossidazione delle nanoparticelle di Ag in ambiente acquoso: effetto delle dimensioni delle particelle e del rivestimento.
Ottobre 1, 2013
Yuri L. Mikhlina,∗, Elena A. Vishnyakovaa,b, Alexander S. Romanchenkoa,
Svetlana V. Saikovab, Maxim N. Likhatskia, Yurii V. Larichevc, Fedor V. Tuzikovc,
Vladimir I. Zaikovskiic, Sergey M. Zharkovb,d
a Institute of Chemistry and Chemical Technology of the Siberian Branch of the Russian Academy of sciences, Akademgorodok 50/24, Krasnoyarsk 660036, Russia
b Siberian Federal University, Svobodny pr. 79, Krasnoyarsk 660041, Russia
c Boreskov Institute of Catalysis of the Siberian Branch of the Russian Academy of sciences, Lavrent’ev av., 5, Novosibirsk 630090, Russia
d Kirensky Institute of Physics of the Siberian Branch of the Russian Academy of sciences, Akademgorodok 50/38, Krasnoyarsk 660036, Russia
ABSTRACT:
Molte applicazioni e l’impatto ambientale dei nanomateriali contenenti argento dipendono in modo critico dalla loro specifica reattività, che è ancora poco compresa. In questo studio sono state preparate nanoparticelle di argento (Ag NPs) di diametro circa 3–5 nm e 10–12 nm, sia non rivestite sia rivestite con l-glucosio o citrato, e sono state caratterizzate mediante spettroscopia di assorbimento UV–vis, SAXS, TEM; inoltre, la loro ossidazione (elettro)chimica è stata studiata confrontandole tra loro e con il metallo in massa, utilizzando microscopia e spettroscopia a effetto tunnel, voltammetria ciclica e XPS.
Nei piccoli Ag NPs non rivestiti depositati su HOPG è stato osservato un effetto di resistive switching negli spettri di tunneling misurati in aria, interpretato come trasferimento di Ag tra la particella e la sonda. L’ossidazione anodica di queste Ag NPs in 1 M NaOH ha prodotto Ag₂O tridimensionale, mentre sui nanoparticelle più grandi non rivestite si è formato solo uno strato di ossido “primario” di Ag(I) durante la scansione del potenziale. La formazione di AgO a potenziali più elevati avveniva facilmente sull’ossido “primario”, ma era rallentata sulle particelle più piccole. Il rivestimento con citrato o glucosio ha sostanzialmente impedito la formazione sia di Ag₂O sia di AgO.
I risultati hanno messo in evidenza, in particolare, un effetto non banale delle dimensioni delle particelle e della mobilizzazione transitoria delle specie di Ag sulle reazioni delle nanoparticelle di argento.
Le nanoparticelle di argento hanno suscitato grande interesse grazie alle loro applicazioni in catalisi, sensori, elettronica, biomedicina e altri settori [1–5], basate sulle proprietà specifiche delle nanoparticelle e dipendenti da fattori quali dimensione, forma, agenti stabilizzanti, aggregazione, supporto, e così via. L’ossidazione delle Ag NPs in ambiente acquoso, che porta alla formazione di ossidi di argento o di ioni metallici disciolti, è di notevole interesse sia fondamentale sia pratico per comprendere l’attività biologica e l’impatto ambientale del nanosilver [6–9].
Le specie di ossigeno e argento presenti sulle Ag NPs sono state ampiamente studiate in relazione alla catalisi mediante spettroscopia fotoelettronica a raggi X e UV e altre tecniche di scienza delle superfici [10–14], principalmente a basse pressioni di ossigeno. Studi recenti hanno impiegato metodi a pressione prossima all’ambiente basati su sincrotrone; in particolare, Rocha et al. [14] hanno identificato cinque specie atomiche di ossigeno a pressioni di mbar.
Le specie sono state osservate in un intervallo di pressioni e a temperature fino a 600 °C. Tuttavia, i complessi processi dinamici sono ancora lontani dall’essere completamente compresi, anche nei sistemi modello.
L’ossidazione anodica dell’argento massiccio è stata ampiamente studiata in soluzioni alcaline mediante tecniche elettrochimiche, spettroscopiche e microscopiche [15–21]. È generalmente accettato che la reazione proceda in più stadi, comprendendo l’adsorbimento a sotto-potenziale di OH⁻ e successivamente di specie atomiche di ossigeno [18], la formazione di un monostrato di ossido o idrossido di Ag(I), uno strato sottile di Ag₂O “primario” irregolare o ossigeno atomico sottosuperficiale, e infine Ag₂O tridimensionale con struttura cuprite, con una certa quantità di Ag che si dissolve nelle fasi iniziali.
L’ossido di argento(II) AgO (in realtà Ag⁺Ag³⁺O²⁻ₓ) si forma dalla fase Ag₂O all’interfaccia solido-elettrolita a potenziali più elevati [16], con difetto di ossigeno e una frazione di Ag³⁺ che dipendono dal potenziale dell’elettrodo e dal tempo di ossidazione [19,21].
L’ossidazione elettrochimica delle nanoparticelle metalliche è stata studiata in pochi lavori [22–27]. In particolare, Ng et al. [24] hanno osservato una stabilità aumentata dei cluster di Ag con diametro compreso tra 0,3 e 0,6 nm.
Ivanova e Zamborini [25] hanno riportato che il potenziale di picco per l’ossidazione da Ag⁰ a Ag⁺ si sposta verso valori più positivi al crescere del diametro delle Ag NPs rivestite con citrato nel range 8–50 nm, in accordo con lo spostamento del potenziale termodinamico. È stata proposta un’ossidazione reversibile delle Ag NPs di circa 4,5 nm rivestite con adenosina trifosfato (ATP), formando un film monostrato su un elettrodo d’oro, verso nanoparticelle di alogenuro d’argento in soluzioni acquose di alogeni e verso Ag₂O in soluzioni basiche, tramite una trasformazione di fase solido-solido guidata da un processo redox, suggerendo l’ossidazione e la riduzione completa di tutti gli atomi di Ag in ciascuna nanoparticella [26,27].
Sebbene il comportamento delle Ag NPs in ambiente acquoso, ottenute con vari protocolli sintetici, sia stato documentato da molti autori (vedi [6–8,28–40] e riferimenti ivi citati), i dati sperimentali sull’effetto di dimensione, forma, rivestimento ecc. sull’ossidazione chimica in fase liquida e sulla dissoluzione di Ag NPs colloidali o supportate sono ancora frammentari.
Ad esempio, Ma e collaboratori [38] hanno riportato che la solubilità delle Ag NPs di diametro compreso tra 5 e 80 nm in 1 mM NaHCO₃ (pH 8) aumenta per particelle più piccole, mentre dipende molto meno dal tipo di rivestimento polimerico o dal metodo di sintesi. Liu e Hurt (2010) hanno osservato che la dissoluzione dei nanosilver colloidali stabilizzati con citrato (1,5–7 nm) diminuisce con l’aumento del pH o con l’aggiunta di acidi umici o fulvici, mentre i sali marini hanno un effetto trascurabile. Sotiriou et al. [39] hanno mostrato che solo uno o due monostrati superficiali di ossido di argento su Ag NPs di 4–9 nm di diametro (senza agenti protettivi) supportate su silice nanostrutturata si dissolvono in acqua; quando questi strati di ossido vengono rimossi, il rilascio di ioni Ag⁺ e la relativa attività antibatterica diminuiscono drasticamente. È importante notare che l’ossigeno disciolto provoca dissoluzione e ricristallizzazione delle nanoparticelle già durante la loro sintesi [40,41]; diversi studi hanno evidenziato il ruolo degli ioni Ag⁺ solubilizzati nelle trasformazioni delle nanoparticelle di argento [37,39,41–43]. In generale, tuttavia, i meccanismi specifici delle reazioni non sono ancora pienamente compresi.
L’obiettivo del presente lavoro era studiare il comportamento delle Ag NPs preparate con diversi metodi in ambiente acquoso e ottenere informazioni sui meccanismi di reazione coinvolti, con particolare attenzione all’ossidazione delle nanoparticelle depositate semplicemente su un substrato inerte. Qui riportiamo che le dimensioni e il rivestimento delle particelle influenzano in modo complesso le reazioni delle Ag NPs, che non formano un film continuo su grafite pirolitica altamente orientata (HOPG), con specie intermedie mobili di Ag che giocano un ruolo importante nel percorso di ossidazione.
2. Experimental
2.1. Materials and synthetic procedures
Quattro tipi di nanoparticelle di argento, sia non rivestite (“nude”) sia con rivestimenti stabilizzanti, sono state sintetizzate utilizzando procedure semplici precedentemente descritte in letteratura [41,43,44] e leggermente modificate in questo lavoro. Tutti i reagenti erano di grado analitico e sono stati utilizzati senza ulteriori purificazioni; in tutti gli esperimenti è stata impiegata acqua distillata doppia o tripla.
Tre tipi di Ag NPs sono stati preparati mediante riduzione di una soluzione di nitrato d’argento con boridrato di sodio. Le Ag NPs non rivestite, con diametro nominale di circa 12 nm o con una distribuzione bimodale delle dimensioni con diametri medi di circa 3 nm e 10 nm (vedi dettagli più sotto), sono state ottenute utilizzando rapporti molari iniziali AgNO₃:NaBH₄ pari a 1 e 10, rispettivamente.
Negli esperimenti tipici, 0,5 ml di boridrato di sodio fresco raffreddato su ghiaccio (20 mM o 2 mM) sono stati aggiunti con agitazione vigorosa a 10 ml di soluzione di AgNO₃ 1 mM contenuta in un matraccio di vetro. Le soluzioni colloidali erano stabili per circa 2 ore; sono stati misurati gli spettri UV–vis e i pattern SAXS, e gli esperimenti di deposizione sono stati condotti pochi minuti dopo il mescolamento dei reagenti.
Per produrre Ag NPs di circa 12 nm con citrato come agente stabilizzante, 1 ml di soluzione di citrato trisodico (34 mM) è stato aggiunto a 0,5 ml di AgNO₃ 20 mM, la miscela è stata diluita sotto agitazione con 98 ml di acqua, seguita dall’iniezione di 0,5 ml di NaBH₄ 20 mM, ottenendo un rapporto molare dei reagenti AgNO₃:Na₃cit:NaBH₄ pari a 1:3:1.
Le Ag NPs con diametro di 2–5 nm stabilizzate con molecole di glucosio sono state preparate mediante aggiunta di 10 ml di soluzione di l-glucosio 50 mM a 10 ml di AgNO₃ 2 mM e bollitura del mezzo reattivo in bagno d’acqua sotto irradiazione a microonde per 10 minuti. Le due soluzioni colloidali di Ag NPs rivestite erano stabili per almeno diverse settimane; tutti gli esperimenti sono stati eseguiti nelle prime ore dopo la loro preparazione.
I campioni per esperimenti di XPS, microscopia a sonda e misure elettrochimiche sono stati preparati facendo essiccare una goccia delle soluzioni colloidali di Ag NPs appena preparate su una superficie di HOPG appena rinnovata in aria, seguita comunemente da un accurato risciacquo con acqua.
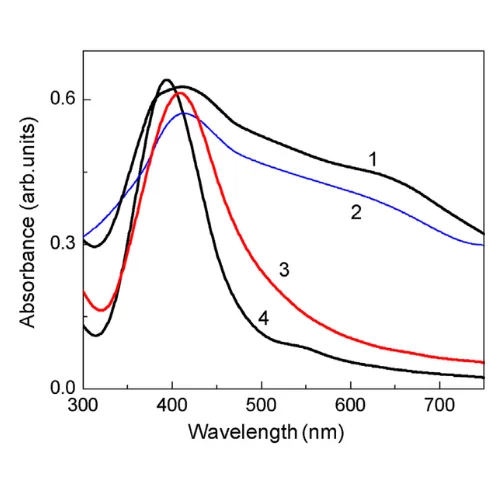
Fig. 1. Spettri di assorbimento UV–vis di idrosoli d’argento preparati usando (1) AgNO₃/NaBH₄ = 1, (2) AgNO₃/NaBH₄ = 10, (3) AgNO₃/Na₃cit/NaBH₄ e (4) AgNO₃/glucosio.
2.2 Characterization of Ag NPs
Le soluzioni colloidali sono state caratterizzate mediante spettroscopia di assorbimento UV–vis, SAXS e diffusione dinamica della luce (DLS). Gli spettri UV–vis sono stati registrati con uno spettrofotometro Specol 1300 (Analytik Jena) nell’intervallo 300–850 nm utilizzando cuvette di quarzo da 1 cm. I dati DLS sono stati raccolti con lo spettrometro 90Plus (Brookhaven Inst.). I pattern di scattering a piccolo angolo (SAXS) sono stati acquisiti dalle soluzioni colloidali caricate in capillari di quarzo standard per raggi X (1,5 mm) utilizzando i dispositivi Kristalloflex-805 (Siemens) e S3-MICRO (Hecus) con radiazione Cu Kα (λ = 0,154 nm). I pattern SAXS sono stati corretti per assorbimento dei raggi X, collimazione e scattering di fondo; le funzioni di distribuzione delle dimensioni delle particelle sono state calcolate per nanoparticelle sferiche utilizzando l’algoritmo di trasformata di Fourier indiretta implementato nel programma di ottimizzazione [45].
Microscopi elettronici a trasmissione JEM-2010 e JEM-2100 (JEOL), operanti a 200 kV, sono stati impiegati per la caratterizzazione TEM e per la diffrazione elettronica a area selezionata (SAED) dei prodotti. I campioni sono stati preparati depositando una goccia di soluzione colloidale su una griglia di rame rivestita di carbonio e lasciando evaporare il solvente a temperatura ambiente. La distribuzione delle dimensioni delle particelle è stata stimata dalle micrografie considerando un minimo di 200 particelle.
Le indagini mediante microscopia a forza atomica in modalità tapping (AFM) e microscopia e spettroscopia a effetto tunnel (STM/STS) sono state condotte in aria (umidità relativa circa 60%) utilizzando un dispositivo multimode Solver P47 equipaggiato con uno scanner da 14 mm (NT-MDT, Russia). In AFM sono stati impiegati cantilever in silicio con costante elastica tipica di 5 N m⁻¹ (frequenze di risonanza circa 150 kHz). Le misure STM e STS sono state eseguite con una sonda costituita da un filo meccanicamente affilato (90% Pt, 10% Ir); il potenziale positivo è definito come potenziale positivo sul campione rispetto alla punta. Le curve corrente–tensione (I–V) sono state misurate mantenendo fissa la distanza punta–campione interrompendo il circuito di feedback per 0,1 s. Tutte le curve rappresentano misure riproducibili senza modificare la posizione laterale o la distanza punta–campione.
Gli spettri fotoelettronici X (XPS) e gli spettri Auger Ag MNN eccitati da raggi X sono stati acquisiti con uno strumento SPECS dotato di analizzatore emisferico PHOIBOS 150 MCD 9, con angolo di raccolta degli elettroni di 90° e pass energy di 8 eV per spettri ad alta risoluzione e 20 eV per spettri panoramici. L’eccitazione è stata ottenuta con la linea Mg Kα (1253,6 eV) di una sorgente a doppio anodo per raggi X. La pressione nella camera analitica era dell’ordine di 10⁻⁸ Pa. Quando necessario, è stato utilizzato un flood gun a basso energia per eliminare cariche elettrostatiche non uniformi sui campioni. La sputterizzazione dei campioni con ioni Ar⁺ è stata effettuata utilizzando una sorgente ionica a scansione operante a 5 kV di tensione di accelerazione e corrente di emissione Ar⁺ di 30 µA. Gli spettri sono stati elaborati utilizzando profili di picco Gaussiano–Lorentziano dopo sottrazione dello sfondo secondo Shirley, tramite il software CasaXPS.
Gli esperimenti elettrochimici sono stati condotti utilizzando una lastra di HOPG con Ag NPs immobilizzate, come elettrodo di lavoro, collegata tramite un contatto a molla a un potenziostato P-30SM (Elins, Russia) in una cella di vetro a tre compartimenti in atmosfera a 20 °C. L’elettrodo contro e l’elettrodo di riferimento erano rispettivamente un filo di Pt e un elettrodo Ag/AgCl saturo; tutti i potenziali sono riportati rispetto a quest’ultimo. L’elettrodo di riferimento è stato posto in un compartimento separato collegato tramite un capillare di Luggin alla camera principale della cella attraverso un rubinetto in vetro chiuso e bagnato, al fine di prevenire la contaminazione dell’elettrolita (1 M NaOH) da ioni cloruro.
Gli esperimenti di XPS, STM/STS e quelli elettrochimici sono stati ripetuti almeno 5–6 volte utilizzando soluzioni colloidali di Ag NPs fresche. Gli spettri, le curve e altri dati mostrati di seguito rappresentano i casi più tipici; sebbene possano variare leggermente (ad esempio, gli spettri fotoelettronici con risoluzione spaziale inferiore a 2 mm differiscono un poco nei vari punti sull’HOPG), le regolarità riportate qui sono completamente riproducibili.
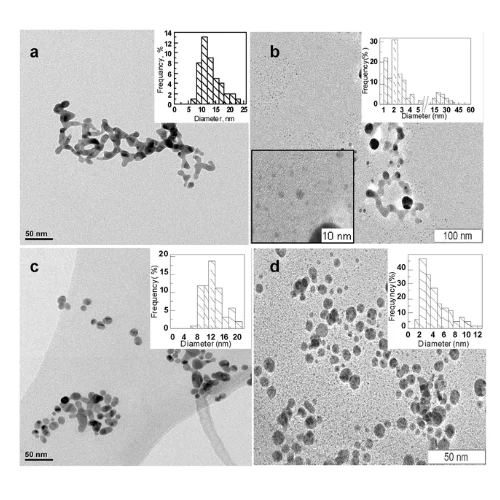
Fig. 2. Micrografie TEM tipiche e istogrammi della distribuzione delle dimensioni delle particelle per le nanoparticelle di argento preparate utilizzando (a) AgNO₃/NaBH₄ = 1, (b) AgNO₃/NaBH₄ = 10, (c) AgNO₃/Na₃cit/NaBH₄ e (d) AgNO₃/glucosio.
3. Results and discussion
3.1. Characterization of synthesized silver nanoparticles
La Fig. 1 mostra gli spettri di assorbimento UV–vis di quattro idrosoli di argento ottenuti tramite diverse procedure. Le soluzioni preparate con boridrato di sodio senza molecole stabilizzanti mostrano massimi di risonanza plasmonica superficiale (SPR) ampi a 410–420 nm e forte assorbimento a lunghezze d’onda maggiori, indicando una notevole aggregazione delle Ag NPs [43]. Ciò è coerente con i risultati DLS, che mostrano come il diametro idrodinamico apparente delle Ag NPs “nude” aumenti nel tempo fino a diverse centinaia di nm (non riportato nelle figure).
Gli spettri UV–vis delle soluzioni colloidali ottenute mediante reazioni assistite da citrato/boridrato e da glucosio presentano picchi SPR piuttosto stretti centrati rispettivamente a 400 nm e 390 nm, tipici delle Ag NPs rivestite [1].
Le immagini TEM rivelano nanoparticelle quasi sferiche associate con diametro medio di circa 12 nm, assemblate in strutture submicrometriche con nanobelts più sottili, possibilmente formati ex situ, nel caso del prodotto AgNO₃/NaBH₄ = 1 (Fig. 2a), mentre particelle isolate di dimensioni simili sono state ottenute aggiungendo citrato di sodio come agente stabilizzante (Fig. 2c). Un gran numero di cluster di 2–5 nm, insieme a particelle aggregate più grandi di 10–30 nm di diametro, è visibile nelle micrografie TEM del prodotto ottenuto con una concentrazione inferiore dell’agente riducente (AgNO₃/NaBH₄ = 10) (Fig. 2b).
L’analisi SAXS in situ (Fig. 3b) suggerisce che, al contrario del caso con maggiore contenuto di boridrato, il nanosilver presente nella soluzione comprende una frazione di particelle piccole. La formazione di queste piccole Ag NPs a bassa concentrazione di NaBH₄ può essere spiegata in termini di cristallizzazione di cluster di Ag⁰ dopo la parziale dissoluzione delle particelle metalliche inizialmente formate [41]; d’altra parte, le particelle più grandi possono formarsi tramite aggregazione di quelle più piccole.
Sebbene nel volume prevalgano apparentemente le Ag NPs di circa 10 nm, le particelle più piccole sembrano determinare l’area superficiale esposta e quindi la reattività del campione, come risulta dalle loro proprietà XPS e fisico-chimiche descritte di seguito. La sintesi assistita da glucosio produce particelle di Ag individuali di 3–5 nm di diametro, insieme a particelle maggiori minori e loro aggregati, sebbene le funzioni di distribuzione delle dimensioni determinate dalle immagini TEM (Fig. 2d) e SAXS (Fig. 3c) siano leggermente differenti.
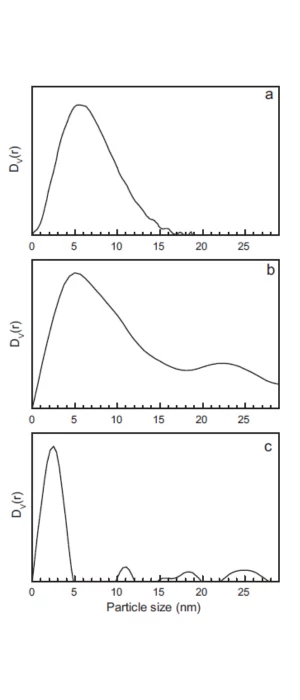
Fig. 3. Funzioni di distribuzione volumetrica delle particelle ricavate dallo scattering a piccolo angolo di raggi X per gli idrosoli di argento preparati utilizzando (a) AgNO₃/NaBH₄ = 1, (b) AgNO₃/NaBH₄ = 10, (c) AgNO₃/glucosio.
L’HOPG è stato scelto come supporto grazie alla sua inerzia chimica, conduttività elettrica metallica, planarità a scala atomica e altre proprietà adatte per esperimenti elettrochimici, AFM, STM/STS e XPS; l’HOPG è stato spesso utilizzato come substrato modello per nanoparticelle metalliche, anche in catalisi [24,46–49].
Le immagini STM e AFM (Fig. 4 e dati supplementari) mostrano che le Ag NPs non formano un film continuo sull’HOPG, ma sono in gran parte disposte in aggregati fino a 100 nm di dimensione. Allo stesso tempo, le singole Ag NPs rilevate tramite TEM possono essere poco visibili a causa della risoluzione insufficiente e/o dello spazzolamento delle nanoparticelle da parte della punta [46].
Un effetto interessante è stato osservato negli spettri di tunneling delle Ag NPs non rivestite preparate con AgNO₃/NaBH₄ = 10 e depositate su HOPG, dove STM mappa numerose particelle di 3–5 nm, alcune più grandi, e i loro aggregati (Fig. 4a). Le curve I–V acquisite sulle particelle sono tipiche di un materiale a conduttività metallica (Fig. 4b); curve simili sono state registrate anche per altri tipi di Ag NPs preparate con diversi metodi.
Dopo diversi cicli di misura, si osserva un picco di corrente (limitato dal cut-off dell’amplificatore) a piccolo bias negativo nella scansione del potenziale verso valori negativi successiva a quella positiva. All’aumentare del numero di cicli, cambiamenti bruschi di corrente compaiono anche a bias positivi (Fig. 4d). Queste caratteristiche sono tipiche dei fenomeni di resistive switching, oggi oggetto di intenso studio per le potenziali applicazioni nelle memorie non volatili di nuova generazione [50–52]. Gli interruttori possono consistere in un ossido metallico o in un solfuro metallico, incluso l’ossido di argento [53], o in molecole organiche intrappolate tra due elettrodi metallici, oppure in due elettrodi metallici separati da circa 10 nm senza materiale tra di essi [54]. Il resistive switching è stato riportato per array di nanoparticelle di Ag [55], sebbene a una tensione soglia molto più alta rispetto a quanto osservato in questo lavoro.
I risultati sopra descritti possono essere razionalizzati considerando che la corrente misurata qui è la somma di una corrente di tunneling attraverso il gap nanoparticella–punta Pt–Ir e di una corrente faradica che attraversa il film d’acqua presente sul campione in atmosfera. Riteniamo che parte dell’argento si ossidi e diventi mobile durante la scansione del potenziale verso valori positivi, per poi ridursi e ricristallizzarsi a bias negativo sulla Ag NP, diminuendo la distanza tra particella e punta o creando addirittura un contatto tra di essi (Fig. 4c,f,g). All’aumentare della quantità di argento mobilizzato, gli atomi di Ag trasferiscono dalla nanoparticella alla punta, formando anche una protuberanza metallica sulla punta a tensione positiva (e quindi potenziale negativo sulla punta) (Fig. 4d,h,i).
Nanocontatti possono formarsi anche all’interno dell’array di nanoparticelle di Ag, causando un calo brusco della resistenza del circuito punta-Ag NPs-HOPG. Questi fenomeni meritano ulteriori indagini; al momento, si sottolinea che l’effetto è stato osservato solo per le nanoparticelle di Ag più piccole e non rivestite, che quindi rilasciano più facilmente specie di Ag mobili, mentre non è stato riscontrato per altri tipi di Ag NPs studiati (che mostrano solo le curve riportate in Fig. 4b).
3.2.2. X-ray photoelectron spectroscopy
I risultati dell’analisi XPS delle Ag NPs supportate sono mostrati in Fig. 5 (vedi anche materiale supplementare elettronico, Tabella 1), confrontati con gli spettri di una lastra di argento policristallino lucidata. Gli spettri del doppietto Ag 3d₅/₂,₃/₂, con il picco Ag 3d₅/₂ a energia di legame (BE) di 368,3 ± 0,04 eV, indicano che tutte le particelle sono costituite prevalentemente da argento metallico [11–14,17–21].
Tuttavia, la larghezza a metà altezza (FWHM) delle bande Ag 3d₅/₂ varia da 0,86 eV a 1,3 eV per le diverse Ag NPs, indicando la presenza di una certa quantità di argento ossidato, minima nella lastra di argento e maggiore nelle Ag NPs, sia non rivestite sia rivestite con citrato, e più elevata nelle piccole Ag NPs preparate con concentrazione inferiore di boridrato e, soprattutto, con glucosio.
Gli spettri Auger Ag MNN, con una profondità di analisi di circa 0,7 nm, sono più sensibili alla superficie rispetto alle linee Ag 3d (circa 1,3 nm) [56]; pertanto, lo spostamento dei picchi Ag M₄N₄₅N₄₅ verso energie cinetiche più basse rispetto al valore di 357,8 eV tipico dell’argento elementare suggerisce che le specie di Ag ossidato si trovano principalmente sulla superficie delle particelle più piccole.
Si ricorda che un aumento della carica positiva localizzata sugli atomi di Ag porta, in contrasto con la maggior parte degli altri elementi, a una diminuzione dell’energia di legame delle linee Ag 3d e a un aumento dell’energia cinetica della banda Auger [10–14,17–19,21,34,49,57].
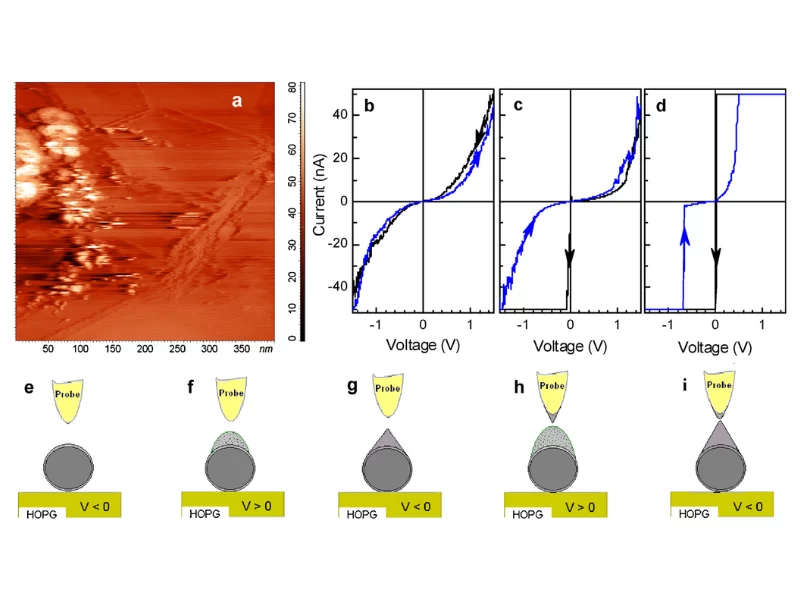
Fig. 4. Immagine di microscopia a effetto tunnel (ISP = 0,5 nA, VB = 0,3 V) delle Ag NPs depositate su HOPG dalla soluzione colloidale preparata con rapporto molare AgNO₃/NaBH₄ = 10 (a), curve I–V tipiche ottenute nella scansione da −1,5 V a +1,5 V e ritorno (b–d), e schema che illustra l’effetto di resistive switching (e–i); per i dettagli si veda il testo.
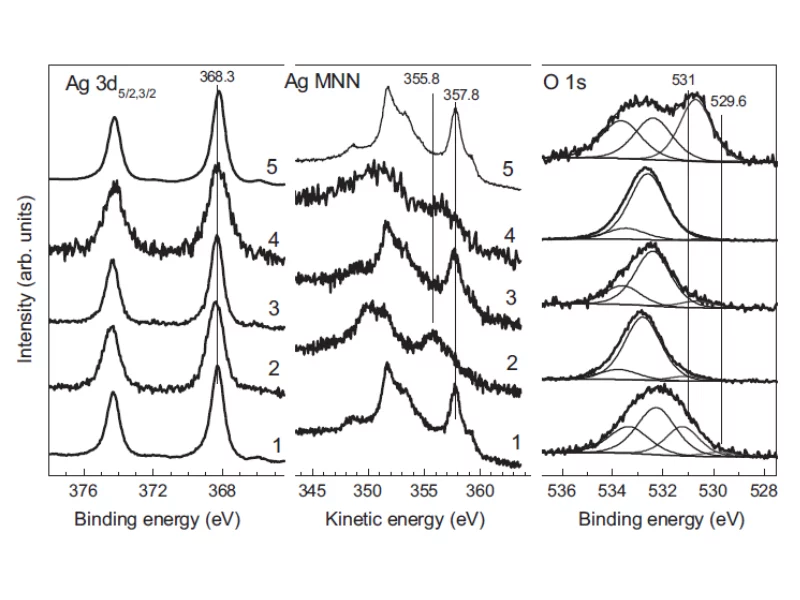
Fig. 5. Spettri fotoelettronici X normalizzati in altezza delle Ag NPs preparate con (1) AgNO₃/NaBH₄ = 1, (2) AgNO₃/NaBH₄ = 10, (3) AgNO₃/Na₃cit/NaBH₄, (4) AgNO₃/glucosio, e depositate su HOPG.
Gli spettri O 1s (Fig. 5) contengono bande intense attribuibili a acqua fisicamente e chimicamente adsorbita, gruppi C–OH presenti in glucosio e citrato, gruppi contenenti ossigeno sulla superficie dell’HOPG e contaminazioni accidentali (gli spettri C 1s non sono mostrati nelle figure). Le specie di ossigeno che interagiscono con l’argento, in particolare gli OH chemisorbiti su Ag (531,2 eV), gli atomi di ossigeno elettrofilo Oₑ (denotati come Oₑ) disciolti nel reticolo di Ag⁰ (∼530,8 eV) o localizzati sulla superficie metallica (∼530,5 eV) [10–14,17,18,49], sono osservabili a energie di legame più basse, ma risolvere i segnali in modo univoco risulta difficile.
Queste specie O non causano spostamenti dei picchi Ag, permettendo di discriminarle dall’ossigeno presente nel carbonato d’argento, che è stato rilevato sulle superfici di argento a basse temperature [14,17,18,49], ma che qui sembra trascurabile. Segnali vicini a 529,6 eV, attribuibili a ossigeno nucleofilo legato ad atomi di Ag(I) in ossido di argento (denotato come Oₙ) [14,17–19,21,49,57], sono molto deboli, se non assenti.
I rapporti tra i gruppi OH superficiali e l’ossigeno elettrofilo Oₑ rispetto all’Ag sono nell’intervallo 0,19–0,5 (dati supplementari, Tabella 1), in ragionevole accordo con quanto riportato per elettrodi di Ag cristallino a contatto con soluzioni acquose [17–19,21] e per Ag NPs esposti a ossigeno in fase gassosa [14,49]; i valori sono più bassi per le nanoparticelle rivestite e per quelle più piccole, a causa della presenza di agenti stabilizzanti e dell’acqua assorbita.
L’esposizione delle Ag NPs più grandi all’atmosfera per diversi giorni comporta un lento aumento della larghezza delle bande Ag 3d e Ag MNN, mentre i cambiamenti negli spettri O 1s dei cluster di argento più piccoli sono meno lineari a causa delle complesse trasformazioni delle specie superficiali Ag–O [14].
Inoltre, l’analisi XPS ha rivelato specie di cloruro e, in alcuni casi, solfuro assorbite dall’atmosfera del laboratorio, più facilmente dalle Ag NPs più piccole prodotte sia tramite sintesi con boridrato sia con glucosio. Il rapporto atomico Ag rispetto a Cl+S può raggiungere 0,1–0,2, pertanto queste contaminazioni contribuiscono anch’esse all’allargamento degli spettri Ag.
In sintesi, il grado di ossidazione delle Ag NPs è relativamente basso per le particelle di 10–15 nm, sia non rivestite sia protette con citrato; è maggiore per le Ag NPs non rivestite prodotte con AgNO₃/NaBH₄ = 10 (ciò conferma che le particelle da 2–5 nm determinano le caratteristiche superficiali di questo prodotto) e per quelle preparate tramite sintesi assistita da glucosio, con l’argento ossidato rappresentante specie di Ag⁺ mobilizzate o adsorbite piuttosto che ossido di Ag(I).
3.3. Electrochemical oxidation of supported Ag NPs
3.3.1. Cyclic voltammetry
I voltammogrammi ciclici dei quattro tipi di Ag NPs depositate su HOPG e di una lastra di argento policristallino lucidata, acquisiti in 1 M NaOH, sono mostrati in Fig. 6. I massimi anodici indicati come A1–A3 e A4 nel CV dell’elettrodo di argento massivo coincidono con quelli riportati in letteratura e sono associati alla formazione di Ag₂O e AgO (Ag + Ag³⁺O₂⁻ₓ) tramite le reazioni nette:
2Ag + 2OH− =Ag2O + H2O + 2e
e
Ag2O + 2OH− = 2AgO + H2O + 2e
rispettivamente; i picchi catodici C1 e C2 sono dovuti alle reazioni inverse. L’ossidazione elettrochimica dell’Ag in Ag₂O coinvolge almeno tre stadi corrispondenti alle caratteristiche A1, A2 e A3, spesso attribuiti a:
(i) formazione di un monostrato di Ag₂O o AgOH e/o dissoluzione di specie di Ag,
(ii) formazione di uno strato di base di Ag₂O (“ossido primario”, possibilmente idrato),
(iii) nucleazione e crescita 3D della fase cristallina Ag₂O (“ossido secondario”) [15–18,20]. L’evoluzione di ossigeno contribuisce alla corrente anodica a potenziali superiori a ∼0,8 V.
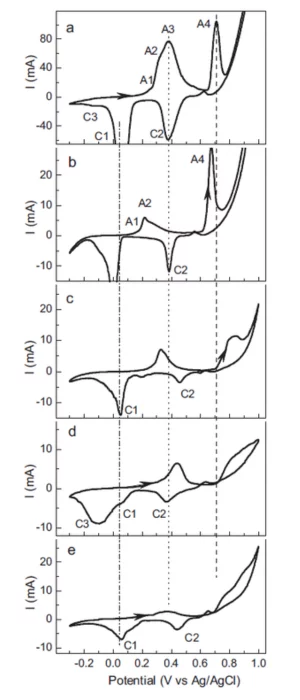
Fig. 6. Voltammogrammi ciclici di (a) lastra di Ag policristallino e di HOPG con Ag NPs depositate dai rispettivi idrosoli preparati con (b) AgNO₃/NaBH₄ = 1, (c) AgNO₃/NaBH₄ = 10, (d) AgNO₃/Na₃cit/NaBH₄, (e) AgNO₃/glucosio, in 1 M NaOH. I voltammogrammi (velocità di scansione 5 mV/s) sono stati acquisiti iniziando da potenziali positivi a partire da valori stazionari vicini a 0,1 V.
L’ossidazione anodica delle Ag NPs non rivestite di ∼12 nm (curva b) inizia a potenziali inferiori rispetto all’argento massivo, ma il massimo anodico A3 è quasi assente, indicando che l’Ag₂O 3D non cristallizza durante la scansione. Il picco stretto A4, corrispondente alla nucleazione e crescita di AgO a spese di Ag₂O [16,19,21], è anch’esso spostato verso potenziali meno positivi, probabilmente perché la nucleazione procede più facilmente su Ag₂O “primario” poco ordinato.
Le Ag NPs più piccole non rivestite, preparate con AgNO₃/NaBH₄ = 10, si ossidano a Ag₂O a potenziali più positivi (ma inferiori a quelli della lastra di Ag), e i massimi preliminari A1–A2 a 0,2–0,3 V sono relativamente bassi. Ciò può essere spiegato dall’ossidazione superficiale delle Ag NPs prima della scansione potenziale (vedi dati XPS sopra).
A rigore, le intensità di corrente tra i diversi campioni di Ag NPs non possono essere confrontate direttamente a causa delle diverse aree superficiali. In particolare, non è stato possibile normalizzare in modo affidabile la corrente usando le concentrazioni di Ag derivate da XPS, principalmente a causa dello spessore variabile dello strato protettivo o dei gusci idrati sopra i nuclei d’argento.
Tuttavia, si osserva che il picco A3 e la carica trasferita nella formazione anodica di Ag₂O sono maggiori per le piccole Ag NPs non protette rispetto a quelle più grandi, come confermato dai dati XPS. Il picco A4 è ampio e si verifica a sovrapotenziali più elevati; ciò, insieme al massimo catodico C2 ridotto, indica che la formazione di AgO è ostacolata.
Per le Ag NPs rivestite con citrato o glucosio, i massimi anodici A1–A3 e A4 risultano sostanzialmente allargati e spostati verso potenziali più positivi, e le correnti sono inferiori rispetto alle particelle non rivestite, indicando che tutte le reazioni sono notevolmente rallentate.
Si osservano inoltre differenze nella posizione e nella forma dei massimi catodici tra l’argento massivo e le varie Ag NPs. La riduzione di AgO in Ag₂O (picco C2) avviene a potenziali più positivi (430–450 mV vs Ag/AgCl), ossia più facilmente per le Ag NPs più piccole, sia non rivestite sia rivestite, rispetto a quelle più grandi e alla lastra metallica.
D’altra parte, invece di un singolo picco principale C1 presente nell’elettrodo massivo, le Ag NPs mostrano due o tre massimi. Il picco principale, corrispondente alla riduzione dell’Ag₂O 3D [15,16], si trova a +0,05 V per l’elettrodo massivo e per i due tipi di piccole Ag NPs di 3–5 nm, mentre è centrato intorno a 0 V per le Ag NPs più grandi non rivestite (preparate con AgNO₃/NaBH₄ = 1).
Una caratteristica vicina a −0,1 V, attribuibile alla riduzione dell’ossido idrato di Ag(I) [15], è più pronunciata per il nanosilver, risultando massima per le nanoparticelle rivestite con citrato. Ciò suggerisce che l’ossido di Ag(I) formato su queste Ag NPs è notevolmente disordinato.
Un piccolo massimo catodico a 0,12–0,18 V, visibile nelle curve catodiche delle Ag NPs di 3–5 nm, sia non rivestite sia rivestite con glucosio, è probabilmente dovuto alla riduzione di specie di Ag(I) solubilizzate [15].
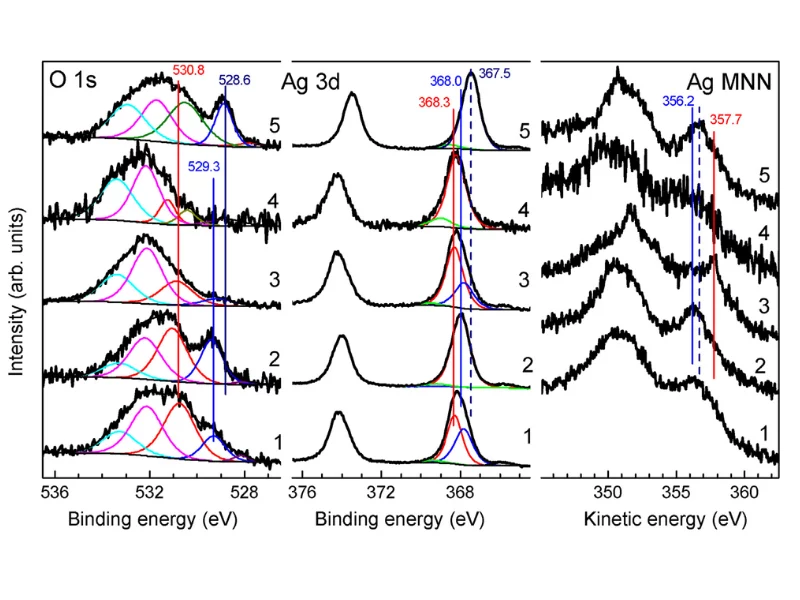
Fig. 7. Spettri fotoelettronici a raggi X (normalizzati in altezza) ottenuti da nanoparticelle di argento preparate con AgNO₃/NaBH₄ = 1 (1), AgNO₃/NaBH₄ = 10 (2), AgNO₃/Na₃cit/NaBH₄ (3), AgNO₃/glucosio (4) e da una lastra di Ag policristallino (5), ossidate durante la scansione di potenziale fino a +0,7 V (5 mV/s) in 1 M NaOH.
3.3.2. XPS analysis
Le differenze nei prodotti di ossidazione risultano più evidenti per i campioni polarizzati durante la scansione fino a +0,7 V (Fig. 7 e Materiale Supplementare, Tabella 2). L’intensità nel range 531–530 eV, originata da gruppi OH superficiali e/o da ossigeno elettrofilo Oᵟ⁻, aumenta considerevolmente; la separazione di questi segnali mediante deconvoluzione degli spettri non è univoca e pertanto non viene riportata qui. Un’eccezione è rappresentata dallo spettro delle nanoparticelle di Ag stabilizzate con glucosio, nel quale le bande dei gruppi OH a 531,2 eV e, probabilmente, dell’ossigeno Oᵟ⁻ localizzato sulla superficie a 530,3 eV possono essere chiaramente risolte. I segnali dell’ossigeno nucleofilo O²⁻ legato all’Ag in Ag₂O e AgO sono osservabili a energie di legame decrescenti nell’intervallo 529,5–528,6 eV, con l’aumento del contenuto di ossigeno e di Ag³⁺ nei prodotti AgO₁₋ₓ [21]. È inoltre presente una debole banda a 528,2 eV, proposta come attribuibile a ossido di Ag(I) bidimensionale [17,18].
Le linee Ag 3d si allargano e si spostano verso energie di legame inferiori a causa della formazione di ossidi di argento. Il massimo Ag 3d₅/₂ della lastra di Ag policristallino ossidata è centrato a un’energia di legame pari a 367,5 eV, indicando che lo strato superficiale è costituito preferenzialmente da ossido AgO₁₋ₓ, in accordo con la posizione della corrispondente linea O 1s a 528,6 eV e del massimo Ag M₅N₄N₄ a 356,7 eV [19,21,57]. L’ossidazione delle piccole nanoparticelle di Ag non protette (spettri 2 in Fig. 7) conduce a un massimo Ag 3d₅/₂ relativamente stretto a 368,0 eV, a un’energia cinetica Ag M₅N₄N₄ di 356,3 eV e a un segnale O 1s a 529,4 eV, evidenziando che l’ossido di Ag(I) è il principale prodotto, mentre i contributi di Ag(0) e dell’ossido di Ag(II) risultano trascurabili. Ciò implica un’ossidazione quasi completa delle nanoparticelle di Ag di 3–5 nm a Ag₂O cristallino tridimensionale, in accordo con i risultati della voltammetria ciclica.
Gli spettri degli altri tre campioni risultano più ampi a causa dei contributi di diverse specie. Per le nanoparticelle di Ag di dimensioni maggiori, sia non protette sia stabilizzate con citrato, le bande Ag 3d₅/₂ sono meglio descritte mediante due picchi principali a 368,3 eV e 367,8 eV, corrispondenti rispettivamente ad Ag metallico e ossido di Ag(I). La quantità della fase ossidata è maggiore per le particelle non protette, ma è chiaramente inferiore rispetto alle nanoparticelle “nude” più piccole, ancora una volta in accordo con i dati elettrochimici. Le caratteristiche Ag 3d e le corrispondenti bande O 1s risultano leggermente spostate verso energie di legame inferiori, ma non vi sono evidenze spettroscopiche inequivocabili della presenza di AgO₁₋ₓ, la cui formazione è invece attesa dai risultati voltammetrici (picco A4). Con ogni probabilità, la quantità di specie Ag³⁺ è ridotta e tali specie si riducono facilmente in condizioni di circuito aperto e sotto irraggiamento con raggi X [21].
Gli spettri delle piccole nanoparticelle di Ag stabilizzate con glucosio e ossidate contengono segnali attribuibili ad Ag metallico, a quantità minori di ossido di Ag(I) e a una linea Ag 3d a 369 eV, probabilmente originata da specie ioniche Ag⁺, ad esempio AgOH idrato e complessi Ag⁺-glucosio, oppure da cluster molto piccoli di Ag⁰ che manifestano l’effetto dello stato finale dovuto a una lacuna fotoindotta nel livello interno [57,58].
3.4. On the effect of capping and size on the reactivity of Ag NPs
I risultati mostrano un’influenza chiara e altamente riproducibile della dimensione e del rivestimento superficiale delle nanoparticelle sul loro comportamento. Si può osservare che gli ioni citrato e le molecole di glucosio ostacolano l’ossidazione anodica delle nanoparticelle di Ag sia verso Ag₂O sia verso AgO, ma non proteggono completamente le nanoparticelle di Ag dall’ossidazione graduale a potenziali di circuito aperto. Allo stesso tempo, gli spettri fotoelettronici e Auger mostrano che le concentrazioni prossime alla superficie di specie Ag(I) nelle nanoparticelle rivestite sono più elevate rispetto a quelle nelle nanoparticelle non rivestite con diametro approssimativamente uguale. I massimi ampi nelle curve voltammetriche suggeriscono inoltre che l’ossido di argento(I) idratato e alcune specie Ag(I) mobili o adsorbite partecipano più intensamente alle reazioni redox delle nanoparticelle rivestite. D’altra parte, si osservano alcune somiglianze nei voltammogrammi ciclici delle nanoparticelle rivestite e non rivestite di dimensioni comparabili (Fig. 6).
L’effetto della dimensione delle particelle sulla reattività non è del tutto lineare. Le nanoparticelle di Ag più piccole entrano più facilmente nelle reazioni di ossidoriduzione, e il fenomeno di commutazione resistiva viene osservato negli spettri di tunneling delle particelle “nude”. Interessantemente, l’ossidazione anodica delle nanoparticelle di Ag più piccole e non rivestite porta alla formazione di Ag₂O tridimensionale (picco A3 in Fig. 6), in modo simile all’elettrodo di Ag massivo, mentre l’ossidazione delle nanoparticelle più grandi è limitata dalla formazione di uno strato di ossido di Ag(I) “primario”. La nucleazione dell’ossido di Ag(II) (picco A4) sembra avvenire più facilmente sull’ossido difettoso formato, mentre risulta rallentata su Ag₂O tridimensionale (cioè nelle particelle non rivestite più piccole) e nelle nanoparticelle di Ag protette. Tuttavia, uno strato molto più spesso di AgO₁₋ₓ cresce nelle stesse condizioni sulla lastra di argento massivo. Va sottolineato che, nonostante le nanoparticelle supportate risultino parzialmente aggregate, è possibile ottenere una descrizione internamente coerente del loro comportamento utilizzando le dimensioni delle singole nanoparticelle di Ag derivate da SAXS e TEM e, in parte, da STM. Ciò, insieme all’elevata riproducibilità dei risultati, implica che l’aggregazione (almeno a bassa copertura superficiale) e i possibili effetti collaterali non svolgono un ruolo significativo.
Esitiamo a trarre conclusioni definitive sui meccanismi alla base di questi fenomeni, soprattutto considerando che, dopo decenni di ricerca, rimangono ancora molte questioni aperte sul meccanismo di ossidazione dell’argento massivo [15–21]. Si può suggerire, allo stato attuale, che le molecole di rivestimento facilitino l’ossidazione e la solubilizzazione degli atomi di Ag superficiali, ma rallentino la diffusione delle specie di Ag mobilizzate e il loro rilascio nell’ambiente. Inoltre, il rivestimento organico probabilmente inibisce la formazione di ossigeno atomico elettrofilo (Oᵟ⁻), la cui incorporazione nel reticolo dell’Ag sembra rappresentare una fase preliminare necessaria all’ossidazione [17,18]; alcune indicazioni in tal senso sono fornite dagli spettri fotoelettronici. L’inibizione potrebbe essere causata da reazioni delle specie ossigenate transitorie con le molecole organiche e/o dal legame dei gruppi OH (precursori di Oᵟ⁻) con ioni Ag⁺ intrappolati all’interno degli strati di rivestimento. D’altra parte, le concentrazioni prossime alla superficie di specie di Ag mobili risultano inferiori a causa della minore area superficiale delle particelle di 10–12 nm rispetto alle nanoparticelle di 3–5 nm e al metallo massivo, quando le nanoparticelle di Ag, anche se parzialmente aggregate, non formano un film continuo; anche la struttura più ordinata delle particelle più grandi può contribuire a questo effetto. Di conseguenza, la cristallizzazione di Ag₂O tridimensionale, che si ritiene richieda il rilascio di specie intermedie solubili di Ag(I) [15], risulta efficacemente soppressa sulle nanoparticelle di Ag più grandi.
In effetti, la capacità di mobilizzare specie transitorie di Ag emerge come un fattore chiave nel determinare la reattività specifica delle nanoparticelle di argento.
CONCLUSION
Sono state sintetizzate nanoparticelle di argento di dimensioni pari a 10–12 nm, sia senza rivestimento sia rivestite con citrato, e nanoparticelle di Ag di circa 3–5 nm, sia non rivestite sia rivestite con glucosio. Le reazioni elettrochimiche delle nanoparticelle depositate su HOPG sono state studiate mediante spettroscopia di tunneling, XPS e voltammetria ciclica. Nelle nanoparticelle di Ag non rivestite di 3–5 nm è stato osservato un effetto di commutazione resistiva negli spettri di tunneling misurati in aria; tale fenomeno è stato interpretato in termini di trasferimento di specie di Ag tra la nanoparticella e la sonda, con conseguente riduzione della distanza o formazione di contatti su scala nanometrica.
L’ossidazione anodica delle nanoparticelle di Ag non rivestite ha avuto inizio a potenziali inferiori rispetto a quelli dell’elettrodo di argento massivo, ma le nanoparticelle di dimensioni minori, analogamente alla lastra di Ag, hanno portato alla formazione di Ag₂O tridimensionale “secondario”, mentre l’ossidazione delle nanoparticelle più grandi ha prodotto soltanto uno strato di ossido di Ag(I) “primario”. La successiva formazione di AgO a potenziali più elevati è avvenuta facilmente sull’ossido difettoso presente nelle particelle di circa 12 nm, mentre è risultata rallentata nelle particelle più piccole.
Gli ioni citrato e le molecole di glucosio utilizzati come agenti di rivestimento delle nanoparticelle di Ag hanno ostacolato in modo significativo sia la formazione di Ag₂O sia la nucleazione di AgO durante la scansione anodica, ma hanno fornito una protezione limitata contro l’ossidazione più lenta delle nanoparticelle di Ag in aria.
I risultati evidenziano l’importanza della mobilizzazione intermedia delle specie di Ag, che dipende dalla dimensione e dal rivestimento delle nanoparticelle d’argento, per i meccanismi di reazione.